
La fibrosi cistica è una malattia metabolica congenita. Rientra tra le malattie ereditarie autosomiche recessive. Ciò significa che si manifesta solo quando le persone affette hanno ereditato un gene mutato da entrambi i genitori. La malattia provoca danni agli organi.
Definizione: che cos’è la fibrosi cistica?
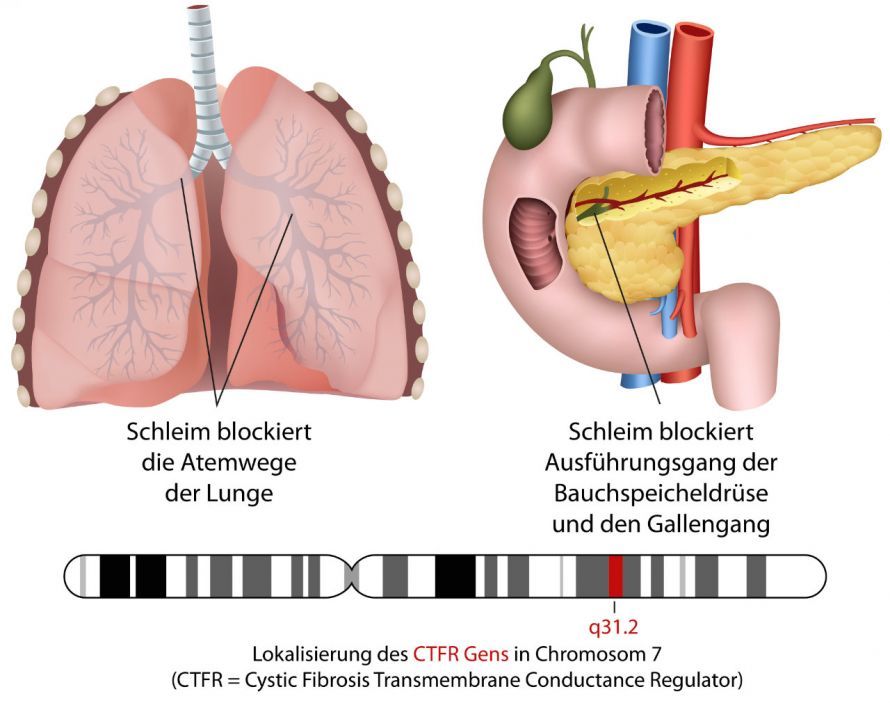
Nella fibrosi cistica, il gene CFTR situato sul cromosoma 7 presenta una mutazione. La mutazione causa una riduzione del contenuto di acqua nelle secrezioni corporee.
Ciò comporta, in definitiva, una grave compromissione delle funzioni di diversi organi. Di conseguenza, negli organi si sviluppano infiammazioni croniche che, a lungo termine, ne causano la distruzione.
Spesso sono particolarmente colpiti
La fibrosi cistica è incurabile. L’aspettativa di vita media di una persona affetta da fibrosi cistica è di circa 32 anni.
Incidenza della fibrosi cistica
In media, una persona su 2.500 è affetta da fibrosi cistica. Si tratta quindi di una malattia piuttosto rara. Allo stesso tempo, è una delle malattie metaboliche congenite più comuni. I dati del Registro tedesco della fibrosi cistica, in cui vengono registrati i dati terapeutici di molti pazienti affetti, forniscono cifre più precise sul decorso della malattia e sull’assistenza sanitaria.
Cause della fibrosi cistica
La causa fondamentale dell’insorgenza della fibrosi cistica è un’anomalia genetica, ovvero una mutazione genetica. Essa è causata dal gene CFTR mutato, situato sul cromosoma 7.
CFTR è l’acronimo di «cystic fibrosis transmembrane conductance regulator». La proteina CFTR si trova normalmente nella membrana cellulare, dove regola il trasporto di sali e acqua. A causa della mutazione del gene CFTR, l’equilibrio idrosalino di tutte le ghiandole dell’organismo risulta compromesso. Queste producono un muco eccessivamente denso che, a lungo andare, danneggia gli organi. Anche il contenuto di sale, ad esempio nel sudore, risulta notevolmente aumentato.
Di norma, tuttavia, la fibrosi cistica si manifesta solo quando i soggetti affetti hanno ereditato un gene mutato da entrambi i genitori. Se solo uno dei genitori trasmette il gene mutato, il gene sano dell’altro genitore può «sovrastare» quello malato. Il bambino, quindi, non si ammala, ma può a sua volta trasmettere il gene malato.
Rappresentazione della trasmissione autosomica recessiva © Kashmiri, basata su un lavoro precedente di Domaina: Autosomal recessive - en.svg, CC BY-SA 3.0

Sintomi della fibrosi cistica
Nella fibrosi cistica può essere coinvolto praticamente qualsiasi organo. Per questo motivo è considerata una malattia multiorganica.
A seconda dell’organo, si manifestano segni diversi, elencati di seguito.
Polmoni
Nei polmoni, il muco denso ostruisce i bronchi. Il muco è difficile da espellere e spesso si deposita, causando un restringimento permanente delle vie respiratorie. Spesso si sviluppano infezioni a causa del muco che si accumula.
A poco a poco i bronchi vengono distrutti, fino a provocare l’insufficienza polmonare.
I sintomi tipici della fibrosi cistica a livello polmonare sono:
- Tosse
- Bronchite cronica
- Sinusite cronica
- Infezioni e infiammazioni polmonari ricorrenti
- Carenza cronica di ossigeno
- Difficoltà respiratorie (dispnea)
- Bronchiectasie
Intestino
L'occlusione intestinale nei neonati è spesso un primo segno di fibrosi cistica. Nella maggior parte dei casi, il contenuto intestinale dei pazienti è molto denso e poco liquido, il che porta nel corso della malattia a problemi digestivi persistenti.
I sintomi tipici della fibrosi cistica a livello intestinale sono:
- Secrezioni intestinali viscose
- Disturbi digestivi
- Sottopeso
Pancreas
Il muco denso tipico della fibrosi cistica può anche ostruire i dotti del pancreas. Ne consegue una carenza di enzimi digestivi necessari per la scomposizione dei componenti alimentari nell’intestino: si parla in questo caso di insufficienza pancreatica. Di conseguenza, l’organismo non è in grado di assorbire in modo adeguato le sostanze nutritive essenziali presenti negli alimenti.
I sintomi tipici della fibrosi cistica a carico del pancreas sono:
- dolori addominali
- Flatulenza
- Sottopeso
- Feci grasse e viscose
- Diabete mellito di tipo I
Il muco denso causato dalla fibrosi cistica può ostruire diversi passaggi © bilderzwerg | AdobeStock
Fegato
Anche le infiammazioni ricorrenti delle vie biliari e la formazione di calcoli biliari sono tipiche della fibrosi cistica. Sono causate dalla secrezione biliare viscosa. Una conseguenza a lungo termine può essere la cirrosi epatica.
Ossa
Come conseguenza a lungo termine dell’assorbimento alterato dei nutrienti possono insorgere l’osteoporosi e il diabete mellito. Entrambe rientrano tra le comorbilità frequenti nelle fasi avanzate della malattia.
Organi genitali
Quasi tutti i maschi affetti da fibrosi cistica sono sterili, poiché il muco denso ostruisce i dotti deferenti.
La fertilità nelle donne affette dalla malattia, invece, è in linea di principio presente. Tuttavia, può essere compromessa a causa della malattia di lunga durata e dell’ostruzione delle tube di Falloppio.
Pelle
Poiché sono colpite anche le ghiandole sudoripare, il sudore delle persone affette da fibrosi cistica ha spesso un sapore particolarmente salato.
Diagnosi della fibrosi cistica
Oggi esistono diverse procedure per la diagnosi della fibrosi cistica.
Nei neonati viene effettuato di routine un esame del sangue in ospedale. Se il livello di tripsina immunoreattiva (valore IRT) è elevato, si sospetta la fibrosi cistica. Nei soggetti affetti, la concentrazione di sale nel sudore è notevolmente aumentata. Per questo motivo, nella fase successiva viene eseguito il cosiddetto test del sudore.
Anche il meconio (le feci dei neonati) viene analizzato per rilevare la presenza di proteine specifiche. Inoltre, un’analisi del DNA può fornire una prova definitiva e indicare il tipo di mutazione genetica.
Tuttavia, data la grande varietà di mutazioni, la mutazione del gene CFTR può anche non essere individuata o non essere determinata con precisione. Nell’ambito della diagnosi precoce (diagnostica prenatale), è possibile sottoporre i feti a test per individuare alterazioni genetiche del gene CFTR. A tal fine viene eseguito un prelievo di liquido amniotico.
Successivamente, gli organi colpiti, come ad esempio i polmoni, vengono esaminati mediante radiografie e altri metodi. È inoltre necessario un controllo regolare del decorso della malattia.
Trattamento della fibrosi cistica
La fibrosi cistica è fondamentalmente incurabile. Per questo motivo i medici possono solo trattare i sintomi della malattia.
Si raccomanda tuttavia di iniziare la terapia precocemente, fin dall’infanzia. Ciò può influire positivamente sul decorso della malattia e aumentare sensibilmente l’aspettativa di vita dei pazienti.
La fibrosi cistica colpisce diversi organi. Per questo motivo, ogni anomalia deve essere trattata singolarmente.
Di seguito è riportato un elenco delle diverse opzioni terapeutiche per la fibrosi cistica:
- Somministrazione di enzimi digestivi (pancreatina)
- Somministrazione di vitamine liposolubili
- Dieta equilibrata e ipercalorica
- Antibiotici contro i batteri
- Farmaci espettoranti
- Terapia respiratoria (drenaggio autogeno)
- Inalazione
- Fisioterapia
- Sport di resistenza (purché le condizioni di salute lo consentano)
- Somministrazione di ossigeno
- Farmaci broncodilatatori
- Trapianto polmonare
Negli ultimi anni, i cosiddetti modulatori CFTR hanno migliorato notevolmente il trattamento. Questi farmaci agiscono direttamente sul difetto e possono ripristinare parzialmente la funzione della proteina difettosa.
L’Associazione federale per la fibrosi cistica offre, tra l’altro, sostegno e ulteriori informazioni per i malati e i loro familiari.
Domande frequenti
La fibrosi cistica è curabile?
No, attualmente la malattia non è curabile: si trattano solo i sintomi.
Come si eredita la fibrosi cistica?
Il bambino si ammala solo se entrambi i genitori trasmettono il gene mutato.
Quali organi sono colpiti?
Soprattutto i polmoni e le vie respiratorie, il pancreas, l’intestino e il fegato.
La diagnosi può essere formulata anche in età avanzata?
Sì, nei casi più lievi la diagnosi viene formulata solo in età adulta.
Condividi l’articolo