
L’atresia anale è una malformazione del retto caratterizzata dall’occlusione del canale anale (malformazione anorettale). Il canale anale non sfocia nell’ano, ma termina in modo cieco. Spesso si formano invece delle comunicazioni (fistole) tra il retto e l’uretra.
Nel testo che segue spieghiamo quali sono le cause alla base di questa malformazione e come è possibile trattarla. Qui troverete inoltre una selezione di specialisti e centri specializzati in analatresia.
Che cos’è l’analatresia?
L’analatresia è una malattia congenita in cui l’ano (in termini medici, ano o canale anale) è chiuso fin dalla nascita. A rigor di termini, l’ano è già chiuso nel grembo materno o non si forma mai correttamente, ma i sintomi compaiono solo dopo la nascita.
L’atresia anale rientra quindi nell’ampio spettro delle malformazioni anorettali, ovvero l’insieme delle malattie ereditarie che interessano il retto. Oltre al canale anale, possono essere coinvolti anche l’apparato urinario e genitale (tratto urogenitale).
Quanto è frequente l’atresia anale?
I dati sulla frequenza di questa malformazione variano notevolmente e si attestano su circa un caso ogni 2.500-5.000 nascite. Con questa incidenza, l’analatresia è una malattia rara. In Germania ne sono affetti circa 250 bambini all’anno, con una prevalenza leggermente maggiore nei maschi rispetto alle femmine.
Tuttavia, si osserva una predisposizione familiare. Se un bambino è già affetto da atresia anale, il rischio di avere un altro figlio con la stessa malformazione è compreso tra l’1 e il 2 per cento. Si tratta quindi di un rischio nettamente superiore a quello riscontrato nella popolazione generale.
Come avviene l’evacuazione delle feci in caso di atresia anale?
Nel grembo materno l’intero metabolismo dell’embrione avviene attraverso la placenta, per cui l’atresia anale non causa ancora alcun sintomo in questa fase. Solo dopo la nascita, con l’espulsione delle prime feci (meconio, detto anche «feci del neonato»), la malformazione diventa evidente e causa problemi. Se il canale anale termina in modo completamente cieco, ovvero non presenta alcun collegamento con un altro organo cavo come la vescica, l’uretra o la vagina, si tratta di una patologia che richiede un intervento chirurgico urgente.
Nella maggior parte dei casi, tuttavia, il canale anale occluso presenta un passaggio di collegamento (una cosiddetta fistola) con
- la vescica
- uretra
- la prostata o
- vagina
. A seconda del decorso e della sede di sbocco di questo condotto di collegamento, si distinguono diverse forme:
- Nei maschi, oltre a un dotto di collegamento con la vescica, è spesso presente anche uno con l’uretra o la prostata.
- Nelle bambine è spesso presente un canale di comunicazione con la vescica o la vagina.
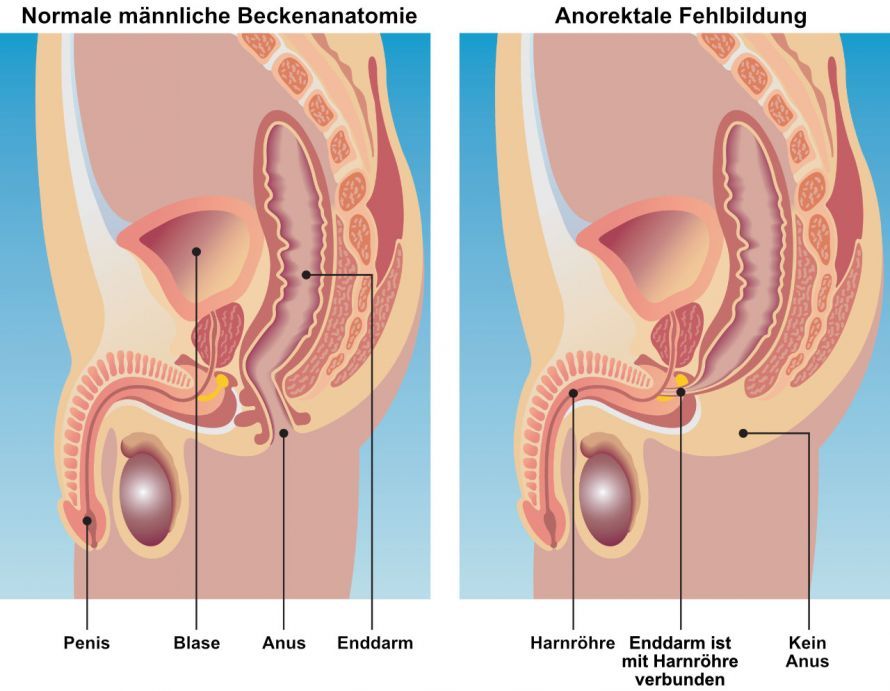
Quali sono le cause dell’analatresia?
L’analatresia è dovuta a un’anomalia verificatasi durante lo sviluppo prenatale (in termini medici, sviluppo embrionale). Tra la quarta e la dodicesima settimana di gravidanza si formano diverse strutture e strati di tessuto, dai quali, in seguito, si sviluppano il tratto urinario e quello intestinale. In caso di atresia anale, queste strutture presentano anomalie o sono formate in modo insufficiente. Di conseguenza, il tratto urinario e quello intestinale non si sviluppano normalmente.
Le cause alla base di questo disturbo dello sviluppo non sono ancora del tutto note. Vi sono indicazioni che si tratti di una malattia ereditaria, sebbene il preciso difetto genetico non sia stato ancora chiarito. Un importante indizio delle cause genetiche delle malformazioni anorettali è il fatto che queste si manifestano più frequentemente in associazione a malformazioni sindromiche, come ad esempio la sindrome di Down (trisomia 21).
Esistono tuttavia anche alcune indicazioni relative ai cosiddetti fattori teratogeni. Con questo termine si intendono sostanze in grado di interferire con lo sviluppo embrionale. Tra queste rientrano, tra l’altro, alcuni farmaci, in particolare:
- talidomide (sedativo)
- insulina (ormone pancreatico) o
- antacicline (gruppo di antibiotici)
Ma anche cause chimiche e fisiche, ad esempio le radiazioni ionizzanti, possono essere all’origine di un’analatresia.
Quali sono i sintomi dell’atresia anale?
L'atresia anale è una delle poche malattie congenite per le quali non esistono esami di screening. La diagnosi viene solitamente formulata solo durante la prima visita medica subito dopo la nascita. Un indizio prenatale di atresia anale può essere, ad esempio, un cordone ombelicale anomalo, costituito da due (anziché tre) vasi ombelicali.
I bambini affetti si distinguono dopo la nascita per l’assenza dell’orifizio anale o per la sua localizzazione anomala e, eventualmente, per la presenza di una fistola. In alcuni casi, le feci o anche l’aria fuoriescono attraverso la vagina o l’uretra. Spesso si manifesta anche un addome gonfio. Circa la metà dei bambini affetti presenta inoltre ulteriori malformazioni. Queste riguardano per lo più il tratto urinario, ma si verificano anche anomalie anatomiche del cuore o del tratto gastrointestinale.
Quali altri apparati sono spesso interessati da malformazioni in caso di atresia anale?
Le malformazioni più comuni associate all’analatresia sono descritte dalla cosiddetta sindrome VACTERL:
- V sta per vertebrale (vertebre): in questo caso si verificano malformazioni della colonna vertebrale
- A sta per anal (ano), ma anche «auricolare» (= orecchio): in particolare atresia anale e assenza o deformità dei padiglioni auricolari
- C sta per cardiale (cuore): soprattutto malformazioni della parete cardiaca (in termini medici, difetti del setto)
- T sta per tracheale (trachea): in primo piano vi sono comunicazioni (=fistole) tra la trachea e l’esofago
- E come esofageo (esofago): analogamente all’atresia anale, esiste anche l’atresia esofagea, ovvero una chiusura malformata dell’esofago
- R per renale (reni): deformazione o assenza dei reni, causa, tra l’altro, di insufficienza renale con necessità di dialisi (in termini medici: dialisi)
- L come limb (arti): malformazioni degli arti, come ad esempio malformazioni del pollice o mano a martello
In cosa consiste la terapia dell’atresia anale?
Nel complesso, le malformazioni anorettali presentano una varianza anatomica molto ampia. Pertanto, le misure terapeutiche devono essere adattate individualmente ai bambini affetti. Le misure terapeutiche dipendono in modo determinante dalla presenza o meno di un dotto di comunicazione e dalla sua localizzazione.
A seconda dei risultati dell’esame, si decide se sia necessario creare uno sfintere artificiale nella zona dell’intestino crasso prima di un intervento correttivo. La gravità e la forma della malformazione determinano anche il numero di interventi chirurgici necessari (da uno a tre o più interventi).
Un primo intervento viene solitamente eseguito pochi giorni dopo la nascita. Nei neonati con una malformazione lieve viene eseguito un intervento superficiale, oggi ampiamente standardizzato, durante il quale il retto viene riportato nella posizione corretta. Se l’intervento procede senza complicazioni e la guarigione avviene correttamente, idealmente non sono necessari ulteriori interventi chirurgici.
Quando è necessario creare uno sbocco intestinale artificiale?
Nei neonati con
- un'atresia anale completa senza dotti di comunicazione
- un'atresia anale complessa, tra cui un dotto di comunicazione con le vie urinarie
- ulteriori malformazioni o
- un peso inferiore alla norma
necessitano di un trattamento più esteso e complesso. A questi bambini viene praticato, il primo o il secondo giorno di vita, uno sbocco intestinale artificiale temporaneo nella regione dell’intestino crasso. I termini tecnici per indicare questa procedura sono colostomia o anus praeter.
In questo caso, l’intestino tenue o crasso viene aperto e una o entrambe le estremità vengono suturate alla parete addominale. Nel caso di una sola estremità si parla di «colostomia terminale», che spesso viene eseguita in seguito alla sutura del retto. Quando l’ultimo tratto dell’intestino tenue viene fissato alla parete addominale, solitamente viene creato un «colostoma a doppio tratto». Ciò significa che vengono fissate sia la parte afferente dell’intestino sezionato (proveniente dallo stomaco), sia quella efferente (diretta verso il retto/ano). In questo modo si evita che feci, liquidi e batteri si accumulino nell’intestino crasso di deflusso.
L’apertura intestinale artificiale rimane in genere in funzione da uno a sei mesi e serve a proteggere l’intervento correttivo successivo.
Come avviene il ripristino chirurgico dell’apertura anale?
Il vero e proprio ripristino dell’apertura anale è denominato intervento di trazione o PSARP (plastica sagittale posteriore anorettale). Viene eseguito di norma nel corso del primo anno di vita.
In questa procedura, il moncone del retto occluso viene separato dalla natica e vengono chiusi eventuali dotti di comunicazione presenti. Nella fase successiva, il moncone del retto così liberato viene aperto e viene modellato un ano.
Da alcuni anni, anche nei casi di atresia anale si ricorre sempre più spesso alle cosiddette tecniche di chirurgia mininvasiva. Questi metodi richiedono solo incisioni molto piccole e promettono risultati migliori, in particolare in caso di malformazioni più complesse.
Dopo l’intervento, l’apertura anale creata viene dilatata con bacchette metalliche (le cosiddette bacchette di Hegar). Questo processo di dilatazione è noto anche come bougiraggio. Il diametro delle bacchette utilizzate aumenta gradualmente fino a raggiungere le dimensioni medie dell’ano di un bambino della stessa età.
La correzione chirurgica deve ora guarire. Una volta raggiunta un’adeguata ampiezza dell’ano, è possibile ripristinare la continuità fecale. Il bambino potrà quindi evacuare le feci attraverso l’ano appena creato.
A tal fine, circa da uno a tre mesi dopo l’intervento correttivo, viene eseguito un ulteriore intervento per rimuovere lo sfintere artificiale. In questa fase, le estremità intestinali vengono staccate dalla parete addominale e suturate tra loro. La ferita addominale viene chiusa e di solito guarisce nel giro di poche settimane.
Condividi l’articolo