Patienten mit einer Spinalen Muskelatrophie, kurz SMA, leiden unter fortschreitenden Muskelschwäche und Muskelschwund. Die Ursache der Erkrankung ist der Untergang von Nervenzellen im Rückenmark, die für die motorische Steuerung der Muskulatur verantwortlich sind. Je nach Erkrankungsbeginn und Schweregrad unterscheiden Ärzte verschiedene Formen der SMA, die vom Neugeborenenalter bis ins Erwachsenenalter auftreten können. Dank moderner Therapiemöglichkeiten hat sich die Behandlung in den vergangenen Jahren deutlich verbessert.
Hier finden Sie weitere Informationen und Spezialisten.
Definition: Was ist eine spinale Muskelatrophie
Die spinale Muskelatrophie (SMA), international auch spinal muscular atrophy genannt, gehört zu den erblich bedingten neuromukulären Erkrankungen. Die Erkrankung wird autosomal-rezessiv vererbt und zählt zu den häufigsten genetischen Ursachen einer schweren motorischen Einschränkung im Kindesalter.
Etwa eines von 6.000 Neugeborenen erkrankt an einer Spinalen Muskelatrophie, während etwa jede 35. bis 40. Person Träger des veränderten Gens ist.
Die Ursache der Spinalen Muskelatrophie liegt meist in einer Veränderung des SMN1-Gen auf Chromosom 5.
Bei diesem Gendefekt wird zu wenig SMN-Protein gebildet. Dieses Protein ist für das Überleben der motorischen Nervenzellen unverzichtbar. Fehlt es, sterben die Nervenzellen im Rückenmark nach und nach ab. Dadurch können Signale nicht mehr ausreichend an die Muskulatur weitergeleitet werden.
Sind beide Eltern Träger des veränderten Gens, beträgt das Risiko für ein Kind mit SMA 25%. Die Eltern selbst zeigen in der Regel keine Beschwerden, da sie zusätzlich über eine gesunde Genkopie verfügen.
Die klassische Proximale SMA ist die häufigste Form der Spinalen Muskelatrophie. Daneben existieren seltenere Varianten, wie die Distale Spinale Muskelatrophie oder die Bulbospinale Muskelatrophie, die sich hinsichtlich Ursache, Verlauf und betroffener Muskelgruppen unterscheiden.
Abhängig vom Alter beim Auftreten der ersten Symptome und im Schweregrad unterscheiden Ärzte verschiedene Formen der SMA.
Dazu gehören: SMA Typ 0, SMA Typ I bzw. Typ 1, SMA Typ II, SMA Typ III und SMA Typ IV. Außerdem finden sich Bezeichnungen wie Typ 2, Typ 4, SMA Typ 3 oder SMA Typ 3 und 4, die sich auf verschiedene Klassifikationen beziehen.
Die schwerste Form der SMA ist die infantile spinale Muskelatrophie, auch Muskelatrophie vom Typ 1 bzw. Muskalatrophie Typ I genannt.
Die Einteilung der SMA Typen bildet die Grundlage für weitere Diagnostik, die Auswahl der Therapie und die Einschätzung von Verlauf der Erkrankung und Lebenserwartung.
Bei der spinalen Muskelatrophie kommt es zu einem Rückgang der motorischen Vorderhornzellen im Rückenmark. Wenn diese Zellen im Rückenmark nicht mehr funktionstüchtig sind, funktionieren auch die Muskeln nicht mehr richtig. Das führt zu einer fortschreitenden Muskelschwäche und zum Muskelschwund.
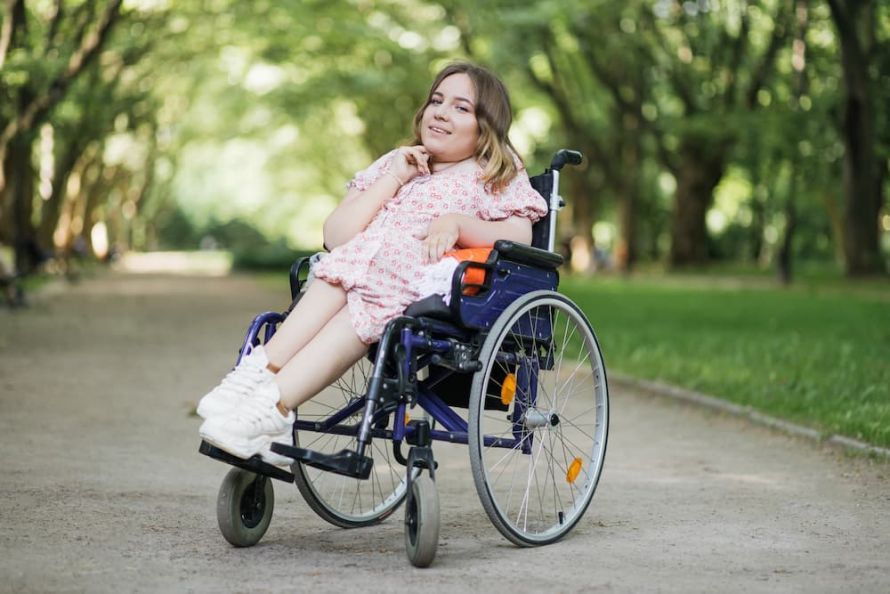
Patienten mit SMA leiden unter Muskelschwund, der verschiedene Schweregrade haben kann @ Framestock /AdobeStock
SMA-Patientin bei Laptop-Tastatur
Ursachen der spinalen Muskelatrophie
Die Ursache der Spinalen Muskelatrophie ist in den meisten Fällen eine genetisch bedingte Veränderung des SMN1-Gen auf Chromosom 5. Diese Form wird auch als 5q-assoziierte Spinale Muskelatrophie bezeichnet und macht den überwiegenden Teil aller Erkrankungsfälle aus. Die hereditäre SMA wird autosomal-rezessiv vererbt. Das bedeutet, dass ein Kind das veränderte Gen sowohl von der Mutter, als auch vom Vater erben muss um zu erkranken.
Das SMN1-Gen ist für die Bildung des SMN-Proteins verantwortlich. Dieses Protein spielt eine entscheidende Rolle für das Überleben der motorischen Nervenzellen im Rückenmark. Ist das Gen verändert, wird nicht genügend funktionsfähiges Protein gebildet. Dadurch gehen die Nervenzellen im Rückenmark nach und nach zugrunde. Die Folge ist, dass die Signale zwischen dem Nervensystem und Muskeln nicht mehr ausreichend weitergeleitet werden. Mit fortschreitender Erkrankung nehmen Muskelschwäche, Muskelschwund und Einschränkungen der Beweglichkeit zu.
Obwohl die genetische Ursache bereits bei der Geburt vorhanden ist, unterscheiden sich Schweregrad und Krankheitsbeginn erheblich. Dafür ist unter anderem die Anzahl der vorhandenen SMN2-Genkopien verantwortlich. Dieses Gen kann einen Teil der fehlenden Proteinproduktion ausgleichen. Je mehr SMN2-Kopien vorhanden sind, desto günstiger verläuft die Erkrankung häufig. Dennoch lässt sich der individuelle Verlauf der Erkrankung nicht allein anhand der Genetik sicher vorhersagen.
Die spinale Muskelatrophie zählt zu den seltenen Erkrankungen, dennoch sind Anlageträger in der Bevölkerung vergleichsweise häufig. Etwa jede 35. - 40. Person trägt eine Veränderung des verantwortlichen Gens, ohne selbst Beschwerden zu entwickeln. Erst wenn beide Eltern Träger sind und beide das veränderte Gen weitergeben, kann ein Kind mit SMA geboren werden.
In den vergangenen Jahren hat die Forschung erhebliche Fortschritte erzielt. Neue Erkenntnisse aus Forschung und Therapie haben dazu beigetragen, die Erkrankung besser zu verstehen und gezieltere Behandlungsansätze zu entwickeln. Heute stehen neben medikamentösen Verfahren auch moderne Ansätze wie die Gentherapie der Spinalen Muskelatrophie zur Verfügung. Darüber hinaus befassen sich Fachgesellschaften wie die deutsche Gesellschaft für Muskelkranke e.V. sowie die Gesellschaft für Neuropädiatrie intensiv mit Empfehlungen zur Versorgung und begleiten die wissenschaftliche Entwicklung der Therapie der 5q-assoziierten SMA.
Die Behandlung der Spinalen Muskelatrophie beginnt idealerweise möglichst früh, da bereits verloren gegangene motorischen Nervenzellen nicht wiederhergestellt werden können. Deshalb gewinnt das Neugeboren-Screening zunehmend an Bedeutung. Wird eine spinale Muskelatrophie festgestellt, kann die Therapie von SMA häufig noch vor dem Auftreten ausgeprägter Beschwerden eingeleitet werden. Dadurch verbessern sich die Chancen die motorische Entwicklung positiv zu beeinflussen und den Krankheitsverlauf günstig zu verändern.
Symptome der spinalen Muskelatophie: Die unterschiedlichen SMA-Typen
Das wichtigste Symptom der Spinalen Muskelatrophie ist eine fortschreitende Muskelschwäche. Je nach SMA Typ treten die Beschwerden bereits vor der Geburt, im Säuglingsalter, in der Kindheit oder erst nach dem Erwachsenenalter auf.
Gemeinsam ist allen Formen, dass die motorischen Fähigkeiten durch den Verlust der Nervenzellen zunehmend beeinträchtigt werden. Ausprägung und Lebenserwartung unterscheiden sich jedoch deutlich.
Die unterschiedlichen Typen der spinalen Muskelatrophie unterscheiden sich primär durch das Alter bei Erkrankungsbeginn:
- SMA Typ I
50 bis 60 Prozent der SMA-Patienten leiden an SMA Typ I, auch als infantile spinale Muskelatrophie bezeichnet. Das Auftreten der ersten Symptome erfolgt schon in den ersten Lebenswochen. Die Kinder können in der Regel den Kopf nicht anheben und sie werden nie frei sitzen können. Die meisten sterben ohne Therapie im ersten Lebensjahr oder vor dem 2. Lebensjahr. Der Grund ist ein Versagen der Atemmuskulatur. Sie benötigen meist unmittelbar nach der Geburt Untersützung bei der Atmung.
- SMA Typ II
Der Erkrankungsbeginn bei der intermediären Form (SMA Typ II) ist später. Die Kinder lernen frei zu sitzen, aber nicht zu laufen. Meistens stellen Ärzte die Diagnose zu Beginn des zweiten Lebensjahres.
- SMA Typ III
Kinder mit einer juvenilen Form (SMA Typ III) zeigen ein sehr variables Bild des Muskelschwunds. Sie erlernen zunächst das freie Laufen, verlieren einen Teil der motorischen Fähigkeiten aber wieder. Aufgrund des sehr variablen Verlaufs unterteilen Spezialisten die juvenile Form zwischenzeitlich in 2 weitere Untergruppen: Typ IIIa mit Beginn der Symptome vor dem 3. Lebensjahr und Typ IIIb mit Beginn der Symptome erst nach dem 3. Lebensjahr.
- SMA Typ IV
SMA Typ IV bzw. Typ 4 tritt erst im Erwachsenenalter auf und gilt als die mildeste Verlaufsform. Die Beschwerden entwickeln sich langsam und bestehen überwiegend aus einer leichten bis mäßigen Muskelschwäche, die vor allem die rumpfnahen Muskeln betrifft. Die Muskulatur baut sich nur langsam ab, so dass viele Betroffene über Jahrzehnte selbständig mobil bleiben.
Gemeinsame Symptome aller Formen von SMA
Unabhängig von der jeweiligen Form der SMA stehen eine zunehmende Muskelschwäche, Muskelschwund und Einschränkung der Beweglichkeit im Vordergrund. Die geistige Entwicklung bleibt dagegen in der Regel unbeeinträchtigt.
Mit fortschreitenden Erkrankung können weitere Beschwerden auftreten. Hierzu zählen Schwierigkeiten beim Sitzen, Stehen oder Gehen, Eine eingeschränkte Schluckfunktion sowie Atemprobleme durch die Beteiligung der Atemmuskulatur. Je früher die ersten Symptome auftreten, desto schwerer ist meist auch der weitere Krankheitsverlauf.
Die heutige Behandlung von Spinaler Muskelatrophie hat die Prognose vieler Betroffener verbessert, insbesondere bei einem frühzeitigen Therapiebeginn können Patienten mit SMA motorische Fähigkeiten entwickeln oder länger erhalten die früher häufig nicht erreicht wurden.
Diagnostik der spinalen Muskelatrophie
Die Diagnostik der Spinalen Muskelatrophie beginnt meist, wenn ein Baby oder Kleinkind altersentsprechende Entwicklungsschritte nicht erreicht oder sich bereits erworbene Fähigkeiten wieder verschlechtern. Auch bei älteren Kindern oder Erwachsenen können zunehmende Muskelsschwäche und motorische Einschränkungen den Verdacht auf eine SMA lenken.
Der erste Hinweis ergibt sich häufig aus der körperlichen Untersuchung. Besonders bei SMA Typ I und SMA Typ II fallen vor allem verminderte oder fehlende Muskelreflexe auf. Zusätzlich kann ein feines Zittern der Zunge beobachtet werden. Die Muskulatur wirkt schlaff, während das Empfindungsvermögen in der Regel erhalten bleibt.
Zur Sicherung der Diagnose erfolgt anschließend eine genetische Untersuchung. Dabei wird überprüft ob eine Veränderung des SMN1-Gens vorliegt. Dieser Gentest gilt heute als Goldstandard und kann die Diagnose in den meisten Fällen eindeutig bestätigen.
Ergänzend können weitere genetische Untersuchungen erfolgen, um die Anzahl der SMN2- Genkopien zu bestimmen. Diese liefert Hinweise auf den zu erwartenden Schweregrad der Erkrankung, es ersetzt jedoch keine individuelle Beurteilung.
Wird eine Spinale Muskelatrophie festgestellt, sollte die Behandlung möglichst ohne Zeitverlust beginnen. Deshalb wurde das Neugeborenen-Screening in Deutschland erweitert. So kann die Erkrankung häufig bereits erkannt werden, bevor klinische Beschwerden auftreten. Ein früher Therapiebeginn Verbessert nachweislich die Chancen auf eine günstigere motorische Entwicklung.
Neben der genetischen Untersuchung können je nach Alter und Beschwerden weitere Untersuchungen sinnvoll sein Dazu gehören beispielsweise die Beurteilung der Lungenfunktion Untersuchungen der Schluckfunktion sowie regelmäßige orthopädische Kontrollen um mögliche Fehlstellungen der Wirbelsäule oder Gelenke frühzeitig zu erkennen.
Die Enge Zusammenarbeit von Kinderneurologen, Neurologen, Orthopäden, Neurologen und weiteren Fachdisziplinen bildet die Grundlage für eine optimale Versorgung. Eine frühzeitige Diagnostik und Therapie ermöglicht es, die Behandlung individuell auf den jeweiligen Krankheitsverlauf abzustimmen.
Behandlung und Therapie für spinale Muskelatrophien
Seit Juli 2017 ist ein Wirkstoff zugelassen, der die Ursache der Erkrankung behandelt. Der Wirkstoff heißt Nusinersen. Nusinersen gleicht den Gendefekt annähernd aus. Die Rückenmarkszellen sind dadurch in der Lage, ein funktionsfähiges SMN-Protein herzustellen.
Nachteil dieser Therapie ist, dass Ärzte den Wirkstoff nur über die Rückenmarksflüssigkeit verabreichen können. Dafür braucht es eine Lumbalpunktion.
Klinische Studien zeigen, dass der Einsatz von Nusinersen die motorischen Fähigkeiten signifikant verbessert, ebenso hat ein positiver Effekt auf das Survival und Lebensqualität, wenn die Behandlung bereits vor oder umittelbar nach dem Auftreten erster Beschwerden beginnt.
Nusinersen ermöglicht Säuglingen und Kleinkindern das Sitzen, Krabbeln, Stehen und Laufen. Vorher - ohne Nusinersen - wären sie gestorben oder hätten sich nie selbst bewegen können. Das neue Medikament gibt SMA-Patienten und deren Angehörigen Anlass zur Hoffnung.
Zuvor war die Therapie von SMA-Patienten nur symptomatisch möglich. Vor allem bei der frühen SMA-Form war das Überleben nur mit Dauerbeatmung möglich.
Spezialisten für die Behandlung von SMA sind:
- Kinderneurologen
- Spezialisten für Lungenerkrankungen,
- Spezialisten für gastrointestinale Probleme
- Orthopäden
Die Therapie umfasst vor allem Physiotherapie und Atemtherapie. Zusätzlich müssen Ärzte die Hilfsmittelversorgungimmer wieder anpassen. Eine internationale Expertengruppe hat eine detaillierte Richtlinie für Behandlungsstandards bei spinaler Muskelatrophie verfasst (www.treat-nmd.de).
Neben Nusinersen stehen heute weitere Therapieoptionen zur Verfügung, hierzu zählen orale Medikamente sowie die Gentherapie der Spinalen Muskelatrophie die bei ausgewählten Patienten eingesetzt werden kann Welche Therapie von SMA geeignet ist hängt unter anderen vom Alter dem Krankheitsverlauf und den individuellen Voraussetzungen ab.
Verlauf und Lebenserwartung bei spinaler Muskelatrophie
Der Verlauf der Erkrankung und die Lebenserwartung mit einer spinalen Muskelatrophie hängt stark davon ab, an welchem Typ die Kinder erkrankt sind:
- Bisher hatten die meisten Kinder mit einer SMA Typ I nur eine kurze Lebenserwartung (Monate – 2 Jahre).
- Kinder mit einer SMA-Typ II konnten - mit erheblichen Beeinträchtigungen - auch das Erwachsenenalter erreichen.
- Bei einer SMA Typ III ist die Lebenserwartung meist normal, jedoch abhängig vom Verlauf der Muskelschwäche.
Bisher können Ärzte noch keine Vorhersagen machen, wie sich Nusinersen auf die Lebenserwartung von SMA-Patienten auswirkt. Dafür ist das Medikament noch nicht lange genug auf dem Markt.
Studienergebnisse zeigen aber, dass der Verlauf mit Nusinersen umso besser ist, je früher Patienten mit der Behandlung beginnen.
Häufige Fragen zur Erkrankungung SMA
Beitrag teilen
Über den Fachautor
Sabine Schneider
Chefredakteurin
Sabine Schneider – medizinische Fachautorin: Entdecken Sie fundierte Fachbeiträge und medizinische Expertise im Leading Medicine Guide.
Vollständiges Expertenprofil ansehen →