La neurofibromatose est une maladie génétique rare qui se caractérise par la formation de tumeurs, généralement bénignes, le long du système nerveux. La neurofibromatose de type 1, également connue sous le nom de maladie de Recklinghausen, est particulièrement fréquente ; elle est causée par une mutation du gène NF1.
Sur le plan clinique, la maladie se manifeste de manière très variable et peut toucher la peau, les nerfs périphériques, le système nerveux central ainsi que le squelette.
Outre des altérations cutanées visibles, des symptômes neurologiques et des limitations fonctionnelles peuvent apparaître, ce qui nécessite un suivi médical tout au long de la vie.
Définition : Neurofibromatoses
Les neurofibromatoses sont des maladies génétiques qui sont soit
- sont transmises aux descendants ou bien
- apparaissent sous forme de nouvelle mutation, le plus souvent au cours du développement des cellules germinales.
La neurofibromatose de type 1, qui compte parmi les maladies génétiques les plus courantes, fait également partie de ce groupe. Elle touche environ une personne sur 3 000 à 4 000.
Les autres types sont toutefois nettement plus rares. En Allemagne, environ 40 000 personnes sont touchées par l'une de ces maladies.
Chez environ 50 % des patients, la maladie est due à une altération génétique survenue pendant la formation des cellules germinales. C'est alors une mutation dite germinale ou une nouvelle mutation qui est à l'origine de la maladie. Comparé à d'autres maladies génétiques, ce pourcentage est très élevé.
Chez l'autre moitié, la prédisposition génétique a été transmise des parents aux enfants.
Classification de la neurofibromatose
Plusieurs maladies sont regroupées sous le terme de neurofibromatose. Elles se distinguent
- par le gène ou le chromosome affecté par une mutation, ainsi que
- par leurs symptômes.
Les types 1, 2 et 3 sont particulièrement importants sur le plan clinique.
Neurofibromatose de type 1 (NF1)
La neurofibromatose de type 1 est également connue sous le nom de maladie de Recklinghausen ou de Von Recklinghausen. La maladie résulte de modifications du gène NF1, situé sur le chromosome 17.
Ce gène code pour une protéine appelée neurofibromine, qui intervient dans les processus de régulation au sein des cellules. Si la régulation cellulaire ne fonctionne plus correctement, des tumeurs peuvent par exemple se développer.
Avec une fréquence de 1 sur 3 000 à 1 sur 4 000, la NF1 fait partie des maladies génétiques les plus courantes.
Sur le plan clinique, la neurofibromatose de type 1 se manifeste notamment par
- des taches cutanées,
- des neurofibromes (tumeurs bénignes de certaines cellules nerveuses et du tissu conjonctif) et
- des nodules dans l'iris.
Les neurofibromatoses sont causées par des anomalies génétiques © Giovanni Cancemi | AdobeStock
Neurofibromatose de type 2 (NF2)
Cette forme de la maladie est beaucoup plus rare. Elle est également appelée neurofibromatose centrale ou neurinome bilatéral de l'acoustique.
Environ une personne sur 50 000 habitants est atteinte de NF2. Le rapport entre les patients atteints de NF1 et ceux atteints de NF2 est donc, en gros, de 15 pour 1.
Dans le cas du type 2, une mutation du gène NF2, situé sur le chromosome 22, est à l'origine de la maladie. Le rôle exact du produit de ce gène, appelé schwannomine ou merlin, n’est pas encore bien connu. Il semble jouer un rôle éventuel dans la transmission des signaux des facteurs de croissance et dans l’adhésion cellulaire (liaison entre les cellules).
Sur le plan clinique, la neurofibromatose de type 2 se caractérise par des tumeurs du système nerveux central et périphérique. Les schwannomes, en particulier, sont fréquents. Il s'agit de tumeurs bénignes de la gaine nerveuse, constituées de cellules de Schwann.
Neurofibromatose de type 3 (NF3) - Schwannomatose
Cette forme de neurofibromatose, également appelée schwannomatose, est également une maladie très rare. Selon les études, sa prévalence est estimée entre environ 1:25 000 et 1:70 000.
Comme la schwannomatose ressemble cliniquement à la NF2, il existe parfois des problèmes de différenciation dans la pratique. C'est pourquoi la schwannomatose n'est parfois pas diagnostiquée correctement.
Chez environ la moitié des patients atteints de schwannomatose, on a mis en évidence des mutations du gène SMARCB1, qui, tout comme le gène NF2, est situé sur le chromosome 22. On en sait toutefois encore très peu sur la fonction du produit de ce gène.
Symptômes de la neurofibromatose
Symptômes de la neurofibromatose de type 1
Dans le cas du type 1, les premiers symptômes apparaissent dès la petite enfance. À l'âge de cinq ans, la maladie s'est déclarée chez presque toutes les personnes porteuses du gène muté. L'intensité des symptômes peut toutefois varier considérablement.
Ainsi, des troubles de la pigmentation peuvent par exemple être visibles dès la naissance ou peu après. Comme ces taches présentent une coloration brun clair, on les appelle aussi taches café au lait. Au début, elles ne mesurent que quelques millimètres, mais peuvent s’étendre avec l’âge. De plus, des lésions cutanées très semblables à des taches de rousseur (appelées lentigos) peuvent apparaître. La région des aisselles ou de l’aine est particulièrement touchée.
La présence d’au moins deux nodules de Lisch est également un signe de neurofibromatose de type 1. Ils n’altèrent toutefois pas la vision. Les nodules de Lisch sont de petits nodules de couleur brunâtre qui apparaissent sur l'iris (membrane irisée) de l'œil et sont également appelés hamartomes de l'iris.
Cette maladie peut entraîner l'apparition de tumeurs bénignes à partir de certaines cellules nerveuses et du tissu conjonctif. Connues sous le nom de neurofibromes, elles apparaissent dans ou sous la peau et peuvent se développer sur n'importe quelle partie du corps.
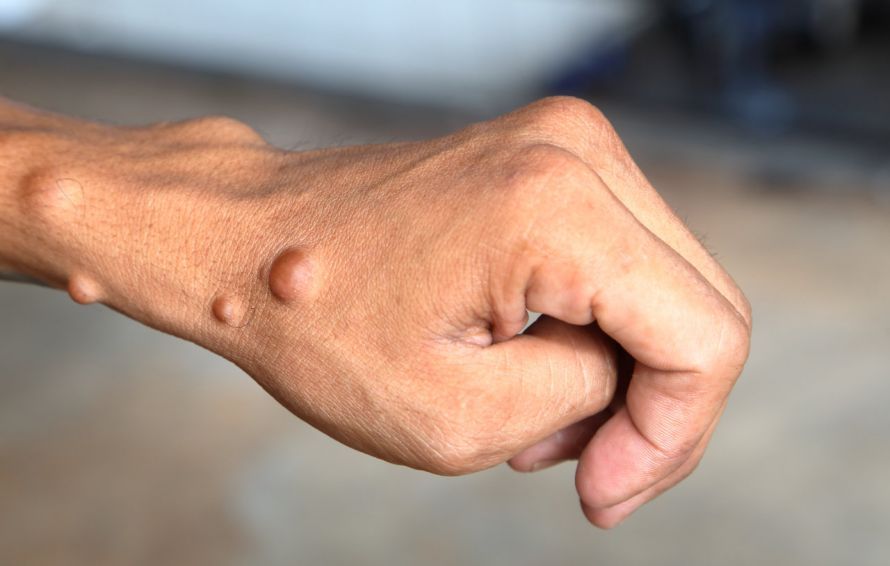
Ces excroissances, généralement nodulaires et parfois réticulaires, n'apparaissent souvent qu'à partir de la puberté. Elles se multiplient ou grossissent avec le temps. Bien qu'il s'agisse de lésions bénignes, elles peuvent dans certains cas évoluer vers des tumeurs malignes.
Des tumeurs peuvent également se former au niveau du nerf optique. On les appelle des gliomes optiques, qui peuvent alors entraîner des troubles de la vision.
Des modifications osseuses typiques constituent un autre signe de la maladie. Il s'agit notamment d'une malformation de l'os situé derrière l'orbite (appelée dysplasie de l'os sphénoïde). Elle se manifeste souvent par un œil exophtalmique ou, plus rarement, par un œil enfoncé.
Un amincissement des os longs est également possible. Par exemple, une déformation du tibia, c'est-à-dire une courbure excessive de la jambe. Au niveau de la colonne vertébrale, des déformations (scoliose) peuvent également apparaître.
Parmi les symptômes, on observe assez fréquemment des troubles de l'apprentissage, des difficultés scolaires et des troubles du comportement, ainsi que des maladies cardiovasculaires. On peut également observer une croissance corporelle légèrement plus lente accompagnée d'une croissance plus rapide de la tête. Ces symptômes s'accompagnent parfois de maux de tête ou de vomissements.
Symptômes de la neurofibromatose de type 2
Les symptômes du type 2 n'apparaissent généralement qu'à un stade beaucoup plus avancé. Ils diffèrent également largement de ceux du type 1. Ainsi, par exemple, les taches café au lait sont soit absentes, soit présentes en quantité nettement moindre.
En revanche, les tumeurs du système nerveux, en particulier au niveau du cerveau, des nerfs crâniens et de la colonne vertébrale, sont très fréquentes. Presque tous les patients développent des neurinomes de l'acoustique, c'est-à-dire des tumeurs au niveau des nerfs auditifs droit et gauche.
Dans le type 2, les tumeurs entraînent généralement les symptômes suivants :
- dans un premier temps, des troubles de l'audition, parfois accompagnés d'acouphènes ou de vertiges,
- parfois aussi des déficits neurologiques (par exemple des troubles sensoriels, des douleurs dans les bras et les jambes, des paralysies) ou
- des troubles de la vision.
De plus, des tumeurs cutanées bénignes et des modifications au niveau des yeux (par exemple un strabisme ou une opacification du cristallin) peuvent apparaître.
Symptômes de la neurofibromatose de type 3 - schwannomatose
Les premiers symptômes apparaissent généralement entre 20 et 40 ans. Le symptôme le plus fréquent de la NF3 est la douleur. Elle est liée à la taille, au nombre et à la localisation des tumeurs.
Les schwannomes se trouvent principalement au niveau des nerfs périphériques et des nerfs spinaux ; dans seulement environ 5 % des cas, des méningiomes (tumeurs provenant des méninges) se développent. On observe également parfois des excroissances tissulaires et une faiblesse musculaire, mais aucune altération cutanée ni tumeur de la peau.
Diagnostic de la neurofibromatose
Diagnostic de la neurofibromatose de type 1
Le diagnostic de la NF1 peut généralement être posé sur la base des symptômes typiques.
Les modifications squelettiques peuvent être évaluées à l'aide d'une radiographie. En cas de maux de tête ou de vomissements accompagnés d'une croissance rapide de la tête, il convient de réaliser un scanner (CT) ou une imagerie par résonance magnétique (IRM). L'IRM est également utilisée pour diagnostiquer des tumeurs. L'ophtalmologue doit examiner les personnes concernées au moins une fois par an pour détecter d'éventuels troubles de la vision.
Les taches café au lait sont souvent le premier signe indiquant une NF1. Comme les autres signes n'apparaissent souvent que plus tard, le diagnostic définitif ne peut généralement être confirmé que plusieurs années plus tard. Un suivi régulier est donc très important.
Le diagnostic ne peut être posé que si au moins deux des sept signes suivants sont présents :
- Six taches café au lait ou plus
- Pigmentation de type taches de rousseur au niveau des aisselles et/ou de l'aine
- Deux neurofibromes ou plus
- Deux nodules de Lisch ou plus
- Modification squelettique
- Gliome optique
- Un parent au premier degré (parent ou frère/sœur) chez qui une NF1 a été diagnostiquée selon ces critères
Diagnostic de la neurofibromatose de type 2
Le diagnostic de la NF2 peut être posé par
- examens physiques,
- audiologiques (tels que des tests auditifs, l'enregistrement de potentiels évoqués auditifs, c'est-à-dire certaines ondes cérébrales),
- neurologiques (par exemple, la mesure de la vitesse de conduction nerveuse) et
- d'imagerie (IRM, scanner)
. Un contrôle ophtalmologique devrait également être effectué chaque année.
Les critères suivants peuvent servir de base :
- Tumeur (schwannome) sur un ou les deux nerfs auditifs
- Autres tumeurs (cérébrales), telles que les neurofibromes, les gliomes, les méningiomes
- Complications neurologiques et autres, telles que la surdité bilatérale, la paralysie du nerf facial (paralysie faciale), les tumeurs sous-cutanées, l'opacification du cristallin (cataracte)
Diagnostic de la neurofibromatose de type 3 - schwannomatose
Comme pour les deux autres types, on recourt à des examens physiques, audiologiques, neurologiques, ophtalmologiques et d'imagerie. La distinction est difficile à établir sur la base des symptômes cliniques, en particulier par rapport à la NF2. Les critères suivants sont pris en compte lors du diagnostic :
- Au moins deux schwannomes qui ne se situent pas dans la peau.
- Absence de neurinome de l'acoustique.
- Des parents au premier degré sont atteints de schwannomatose.
Pour toutes les formes de neurofibromatose, il est recommandé aux personnes concernées de se présenter régulièrement chez le médecin. C'est le seul moyen de détecter à temps une aggravation de l'état de santé et l'apparition de tumeurs malignes.
Dans certaines situations, un test génétique peut également être recommandé.
Traitement de la neurofibromatose
La neurofibromatose est incurable. Le traitement vise donc uniquement à soulager les symptômes et à éviter une aggravation.
Les neurofibromes peuvent par exemple être retirés chirurgicalement. Cette intervention est particulièrement indiquée lorsqu'ils provoquent des douleurs ou qu'ils deviennent malins.
Les tumeurs cérébrales ne sont souvent pas retirées chirurgicalement. Le médecin décide donc, en concertation avec le patient, s'il convient de procéder à une radiothérapie de la zone touchée.
En cas de gliome optique, une intervention chirurgicale peut être envisagée en fonction des résultats de l'examen
- une intervention chirurgicale,
- une radiothérapie ou
- une chimiothérapie
. Cependant, de nombreuses tumeurs du nerf optique ne provoquent aucun symptôme, de sorte qu'aucun traitement n'est nécessaire.
La dysplasie du calcanéum ne nécessite généralement aucun traitement. La malformation peut toutefois être corrigée par une chirurgie esthétique.
Une scoliose peut être traitée par un corset dans les cas bénins, et par une intervention chirurgicale dans les cas graves.
En cas de retard de développement physique et psychique, des exercices spécifiques peuvent être prescrits.
Ne nécessitant aucun traitement
- Taches café au lait,
- nodules de Lisch et
- la pigmentation de type taches de rousseur.
Le traitement des tumeurs cérébrales et nerveuses dans le cadre de la neurofibromatose de type 2 est généralement chirurgical, plus rarement par radiothérapie. Toutefois, l'opération est reportée aussi longtemps que cela est médicalement acceptable, car une intervention sur les nerfs comporte toujours un risque accru. Il faut toujours mettre en balance les avantages et les risques.
Les douleurs nerveuses associées à la neurofibromatose de type 3 sont traitées à l'aide de médicaments tels que
- la gabapentine et la prégabaline,
- parfois aussi avec des antidépresseurs
. Des substances stabilisatrices de l'humeur, telles que le lamotrigine ou l'acide valproïque, se sont également révélées efficaces.
On peut également tenter de retirer chirurgicalement les tumeurs qui appuient sur les nerfs. En raison du risque accru, une grande expérience du chirurgien est toutefois nécessaire.
Pronostic de la neurofibromatose
Les patients atteints de neurofibromatose de type 1 doivent être suivis régulièrement, car
- l'évolution de la maladie est imprévisible
- la gravité varie considérablement et
- il existe un risque accru de tumeurs malignes.
À ce jour, l'apparition de complications graves, telles que des altérations du visage ou des jambes, n'a été observée que durant les premières années de vie. Elles sont globalement très rares. Il est également extrêmement improbable que les personnes atteintes développent toutes ces complications.
Dans l'ensemble, de nombreux patients atteints de neurofibromatose peuvent toutefois mener une vie pratiquement normale. L'espérance de vie est toutefois réduite chez une certaine partie des patients.
Cela dépend toutefois principalement de l'évolution de la maladie et du succès du traitement des symptômes individuels.
FAQ sur la neurofibromatose
Qu'est-ce que la neurofibromatose ?
La neurofibromatose est une maladie génétique rare caractérisée par la formation de tumeurs bénignes et, plus rarement, malignes du système nerveux. Elle fait partie des neurofibromatoses et touche la peau, les nerfs et d'autres systèmes organiques.
Qu'est-ce qui distingue la neurofibromatose de type 1 de celle de type 2 ?
La neurofibromatose de type 1 se caractérise par des neurofibromes, des taches café au lait et des nodules de Lisch, tandis que la neurofibromatose de type 2 se manifeste principalement par des schwannomes du système nerveux. La NF1 est nettement plus fréquente que la NF2.
Quels sont les symptômes de la NF1 ?
Les symptômes typiques de la neurofibromatose de type 1 sont les taches café au lait, les neurofibromes cutanés et plexiformes, les troubles neurologiques ainsi que des modifications squelettiques telles que la scoliose. La gravité clinique varie considérablement.
La neurofibromatose est-elle héréditaire ?
Oui, la maladie se transmet selon un mode autosomique dominant. Cependant, environ la moitié des patients atteints de NF1 développent la maladie à la suite d'une nouvelle mutation, sans antécédents familiaux.
Comment diagnostique-t-on la neurofibromatose ?
Le diagnostic est posé cliniquement sur la base de critères définis et est complété par des analyses génétiques. Les examens d'imagerie et les contrôles neurologiques sont importants pour le suivi des patients atteints de neurofibromatose.
Partager l’article