
Huntington koresi, nadir görülen, genetik kökenli bir beyin hastalığıdır ve Huntington hastalığı veya Morbus Huntington olarak da bilinir. Bu hastalık ilk kez 1872 yılında doktor George Huntington tarafından tanımlanmıştır ve halk dilinde “Veit tans” olarak da adlandırılır. Hastalığın nedeni, 4. kromozomdaki bir gende meydana gelen ve beyindeki sinir hücrelerinin giderek tahrip olmasına yol açan bir mutasyondur.
Huntington koresi hastaları genellikle yetişkinlik döneminde hastalanır; ilk belirtiler sıklıkla 30 ile 50 yaşları arasında ortaya çıkar. Hastalık otozomal dominant kalıtım yoluyla geçer; bu nedenle, hastalığı taşıyan ebeveynlerden biri bu geni çocuğuna aktarabilir. Tipik belirtiler arasında hareket bozuklukları, psikolojik değişiklikler ve bilişsel kısıtlamalar yer alır. Hastalığın seyrini daha iyi anlamak ve süreci takip etmek için erken teşhis ve hedefli tanı yöntemleri hayati önem taşır.
Huntington koresi nedir?
Huntington koresi (Huntington hastalığı veya Chorea Major olarak da bilinir), nadiren görülen kalıtsal bir beyin hastalığıdır. Nedeni, kusurlu bir gendir. Almanya’da yaklaşık 10.000 kişi Huntington hastalığından muzdariptir. Tedavisi mümkün olmayan bu hastalık, çoğu durumda 35 ile 45 yaşları arasında ortaya çıkar. Hastalığın seyri hastadan hastaya farklılık gösterir.
Tipik belirtiler şunlardır:
- Nörolojik ve psikolojik bozukluklar
- Hareket düzeninde değişiklikler
- Davranış değişiklikleri
İleri evrelerde, beyindeki sinir hücrelerinin yavaş yavaş tahrip olması nedeniyle zihinsel yeteneklerde de azalma görülür. Son aşamada hastalar demansla karşı karşıya kalır. Hastalık, ortaya çıktıktan ortalama 15-20 yıl sonra ölüme yol açar.
Hastalığın nedenleri
Huntington hastalığının temelinde, beynin belirli bölgelerindeki sinir hücrelerinin ölümü yatar. Hastalık, kadınlarda ve erkeklerde eşit sıklıkta görülür.
Hastalığa neden olan gen, X ve Y kromozomlarında (cinsiyeti belirleyen) değil, otozomlarda bulunur. Vücutta bu kromozomlardan ikişer tane bulunur: Biri babadan, diğeri anneden gelir. Ebeveynlerden biri gen mutasyonunu taşıyorsa, çocuğun Huntington koresi hastalığına yakalanma olasılığı %50’dir.
Etkilenen kişilerin nadir vakalarında (yüzde 2 ila 5), aile geçmişinde bilinen herhangi bir hastalık bulunmaz. Bu durumlarda, yeni ortaya çıkan mutasyonlar söz konusu olabilir. Bu durumda değişiklikler genetik materyalde yer almaz.
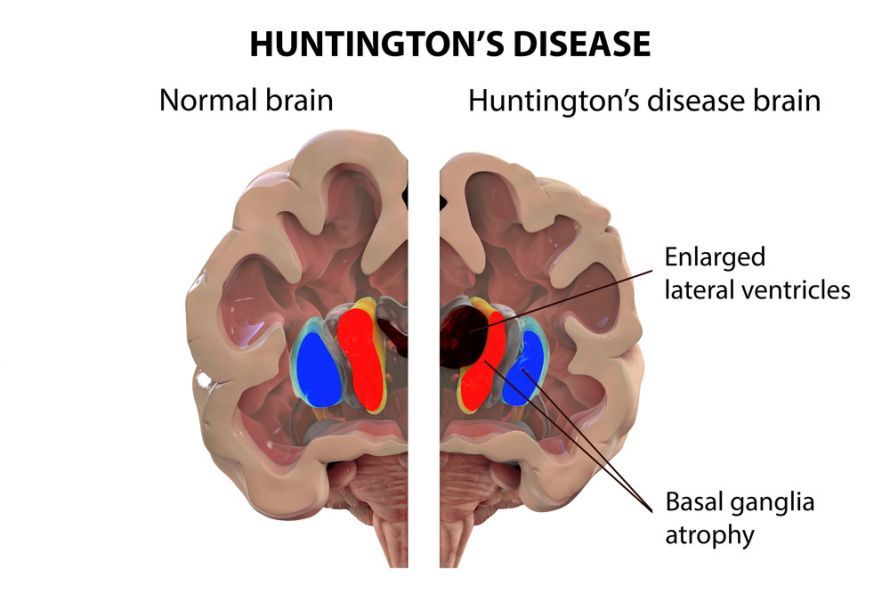 Huntington koresi hastalarının beyninde bazı bölgeler giderek tahrip olur @ Dr_Microbe /AdobeStock
Huntington koresi nasıl ortaya çıkar?
Değişiklikler şu şekilde ortaya çıkar:
- Duygusal ve motivasyonel bozukluklar, dürtüsel davranışlar ve sınır tanımama şeklinde ortaya çıkar.
- Hastalar sinirli ve saldırgandır. Bazılarında depresyon veya artan anksiyete görülür. Zihinsel yeteneklerde ilerleyici bir kayıp fark edilir.
- Hareket bozuklukları genellikle aniden ortaya çıkar, kontrol edilemez ve aşırıdır. Başlangıçta abartılı jestler gibi görünürler.
- Dil ve boğaz kasları da etkilenir.
- Konuşma anlaşılmaz ve kesik kesik olur.
- Yutma güçlüğü ortaya çıkar. Yemek yemek zorlaşır, yiyecekler nefes borusuna kaçabilir. Zatürre riski vardır.
- Hastalığın ilerleyen aşamaları, kas sertliği ve hareketlerde belirgin azalma ile karakterizedir. Kaslar üzerindeki kontrolün azalması yüzünde de kendini gösterir (ani yüz buruşturma).
- Hastalar, çevrelerinin tepkilerine genellikle depresyon, pes etme veya intihar eğilimi ile tepki gösterir.
- Beynin bilgiyi işleme yeteneği azalır; çevredeki kişilerin yüz ifadelerini yorumlamak giderek zorlaşır. Hastalar bilişsel yeteneklerini giderek yitirir, bazıları sanrılar geliştirir.
15 yıl sonra neredeyse tüm hastalarda demans ortaya çıkar. Hastalığın son aşamasında, hastalar genellikle yatağa bağımlı hale gelir ve bakıma muhtaç olurlar.
Tanı
Aile üyelerinden daha önce hastalanmış olanlar varsa, semptomları olan hastalarda Huntington koresi şüphesi akla gelir. Ancak bu tanıyı kesinleştirmek ve sinir hasarının derecesini belirlemek için psikiyatrik ve nörolojik muayeneler gereklidir.
Bu belirtilere başka hastalıklar da neden olabilir. Huntington hastalığı çok nadir görüldüğünden, aile hekimleri ve muayenehanede çalışan nörologlar genellikle bu konuda çok az deneyime sahiptir veya hiç deneyimi yoktur. Bu nedenle, mevcut Huntington merkezlerinden birinde deneyimli uzmanlara başvurmak tavsiye edilir. Moleküler genetik inceleme, gen mutasyonunu saptamaya yarar.
Bir BT (bilgisayarlı tomografi) veya MRG (manyetik rezonans görüntüleme) taraması, beyin bölgelerinin ne kadar etkilendiğini gösterir. ENG (elektrofizyolojik tanı) yöntemleriyle sinir hücrelerinin ve sinir sisteminin işlevselliği kontrol edilebilir. Aile öyküsü nedeniyle risk grubunda yer alan sağlıklı kişiler de genetik test yaptırarak kendilerini kontrol ettirebilirler. Böylelikle hastalar, gelecekte Huntington koresi hastalığına yakalanıp yakalanmayacaklarını kesin olarak belirleyebilirler.
Tahminsel tanı neden sorunludur?
Bu gen mutasyonunun taşıyıcısı olduğunu bilmek çoğu zaman sorunludur. Bu gerçeğin ortaya çıkması, genellikle ruh sağlığı üzerinde olumsuz bir etki yaratır. Bu nedenle, genetik risk taşıyan kişiler genellikle bu durumun kanıtlanmasını istemezler.
Bu nedenle, genetik testlerin yapılması da katı yasal kurallara tabidir.
Bunlar şunlardır:
- Hasta, test sonucunun anormal çıkması durumunda ortaya çıkabilecek psikolojik sonuçlar hakkında önceden ayrıntılı bir bilgilendirme almalıdır.
- Reşit olmayanlar bu tür testlere tabi tutulamaz.
- Testler, üçüncü şahısların (işverenler, sigorta şirketleri veya evlat edinme aracı kurumları) talebi üzerine yapılamaz.
Huntington hastalığı nasıl seyreder?
Hastalığın ilk belirtileri genellikle 35 ile 45 yaşları arasında ortaya çıkar. Çok nadiren de olsa, belirtiler çocukluk döneminde de görülebilir. Erken başlangıçlı vakalarda hastalık seyri genellikle ağır olur.
Psikolojik şikayetler genellikle hareket bozukluklarından birkaç yıl önce başlar. Çoğu zaman ilk olarak hiperkinezi (istem dışı hareketler) göze çarpar, daha sonra hareket kısıtlılığı gelişir. Yutma güçlükleri sıklıkla iştahsızlığa ve güç kaybına yol açar. Hastalar giderek daha fazla bakıma muhtaç hale gelir.
Stres, hastalığın ilerlemesini hızlandırabilir. Buna karşın, dengeli yaşam koşulları hastalığın seyrini olumlu yönde etkiler.
Huntington Koresi Tedavisi
Huntington hastalığı, beyin hücrelerinin bozulması durdurulamadığı için tedavi edilemez veya iyileştirilemez.
Tek tek semptomların tedavisi ve hafifletilmesi için çeşitli tedavi yöntemleri mevcuttur. Hastalığın seyri kişiden kişiye farklılık gösterdiğinden, doktorlar bu yöntemleri hastaların ihtiyaçlarına göre bireysel olarak uyarlar:
- İlaç Tedavisi: Belirli semptomları hafifleten ve azaltan ilaçlar mevcuttur. Örneğin, şiddetli ve kontrolsüz hareket bozukluklarında nöroleptikler kullanılabilir. Depresif ruh hali için ise doktorlar antidepresanlar reçete eder.
- Fizyoterapi, ergoterapi, konuşma terapisi ve özel beslenme programları, bağımsızlığın ve hareket kabiliyetinin uzun vadede korunmasına katkıda bulunur.
- Yutma terapisi de önemlidir ve hayati öneme sahip olabilir.
- Huntington Merkezleri: Huntington koresi nadir görülen bir hastalık olduğundan, tedavi ve bakım çoğu hekim için bir zorluktur. Buna karşın, uzmanlaşmış Huntington merkezleri gerekli deneyime sahiptir. Orada, hem hastalar hem de yakınları en iyi ellerde olacaktır.
Sonuç
Huntington hastalığı, kalıtsal dans hastalığı veya dans hastalığı olarak da bilinir; doktor George Huntington tarafından tanımlanmış ve onun adını taşıyan karmaşık bir beyin hastalığıdır. Huntington koresi genetik kökenli bir hastalıktır; daha doğrusu, Huntington koresi, mutasyona uğramış bir genin hastalığa neden olduğu genetik bir bozukluktur. Huntington koresi otozomal dominant kalıtım yoluyla geçer; bu nedenle, bu hastalığa yakalanma riski yüksektir.
Huntington koresi, nadir ancak ciddi bir hastalıktır ve ilk belirtileri genellikle yavaş yavaş ortaya çıkar. Tipik belirtiler çoğunlukla yetişkinlik döneminde görülür; bu dönemde istemsiz hareketler, psikolojik değişiklikler ve bilişsel kısıtlamalar gibi çeşitli belirtiler ortaya çıkar. Huntington koresi belirtileri çok çeşitli olabilir ve belirtilerin şiddeti zamanla artar. Hastalık genellikle aşamalı olarak ortaya çıkar ve ilerlemesi bu nörodejeneratif hastalığın karakteristik bir özelliğidir.
Klinik uygulamada, ilgili şikayetler görüldüğünde genellikle Huntington koresi şüphesi doğar ve bu nedenle hedefli tanı ve tedaviye başlanır. Tanı çoğunlukla genetik testlerle konur; Huntington koresinin tedavisi ise öncelikle semptomları hafifletmeyi amaçlar. İlaç tedavisi, majör kore ve minör koreyi kontrol altına almaya ve yaşam kalitesini iyileştirmeye yardımcı olabilir. Bununla birlikte, Huntington koresi tamamen iyileştirilemez, sadece seyrini etkileyebilir.
Huntington koresi zamanla ilerler ve bu hastalığa sahip birçok kişi günlük yaşamda giderek artan kısıtlamalarla karşılaşır. Bu nedenle Huntington koresi hastaları, hem hastaların kendilerinin hem de yakınlarının eşit ölçüde dahil olduğu uzun vadeli bir desteğe ihtiyaç duyar. Beyin hastalığı hem motor hem de bilişsel işlevleri etkiler; bu nedenle Huntington koresi yıllar içinde önemli bir yük haline gelir.
Özetle, Huntington koresi konusu, bu hastalığın karmaşık bir seyir izleyen kronik bir hastalık olduğunu göstermektedir. Huntington koresi tedavi edilemese de, modern tedavi yaklaşımları semptomları hafifletmeye ve yaşam kalitesini iyileştirmeye katkıda bulunabilir. Genetik dizilerin çok sayıda tekrarlanması, hastalığın tetiklenmesine ve vücutta kendini göstermesine yol açar. Yoğun araştırmalara rağmen, semptomlar genellikle geç bir aşamada netleştiği için bu hastalığı erken teşhis etmek ve en uygun şekilde tedavi etmek hâlâ bir zorluktur.
Sık Sorulan Sorular
Huntington koresi nedir?
Huntington koresi, beyindeki sinir hücrelerinin yavaş yavaş ölmesine neden olan genetik kökenli bir beyin hastalığıdır. Bu hastalık, Huntington hastalığı veya Morbus Huntington olarak da adlandırılır.
Huntington koresinde hangi belirtiler görülür?
Tipik belirtiler arasında hareket bozuklukları, istemsiz hareketler, psikolojik değişiklikler ve demans yer alır. Belirtiler genellikle yavaş yavaş ortaya çıkar ve hastalığın ilerlemesiyle birlikte kötüleşir.
Huntington koresi nasıl kalıtsal olarak aktarılır?
Huntington koresi, otozomal dominant kalıtım yoluyla geçer. Bu, hastalıktan etkilenen ebeveynlerden birinin, mutasyona uğramış geni %50 olasılıkla çocuğuna aktardığı anlamına gelir.
Teşhis nasıl konur?
Teşhis, genetik test ve klinik tanı yöntemleriyle konur. Huntington koresi şüphesi durumunda, MRG gibi görüntüleme yöntemleri de ek olarak kullanılır.
Huntington koresi tedavi edilebilir mi?
Huntington koresi şu anda tedavi edilemez. Tedavi, şikayetleri hafifletmek ve hastalığın ilerlemesini yavaşlatmak amacıyla semptomatik olarak yapılır.
Yazıyı paylaş