La chorée de Huntington est une maladie cérébrale rare d'origine génétique, également connue sous le nom de maladie de Huntington. Cette affection a été décrite pour la première fois en 1872 par le médecin George Huntington et est communément appelée « danse de Saint-Guy ». Elle est causée par une mutation d'un gène situé sur le chromosome 4, qui entraîne une dégradation progressive des cellules nerveuses du cerveau.
Les personnes atteintes de la chorée de Huntington développent généralement la maladie à l'âge adulte, les premiers symptômes apparaissant souvent entre 30 et 50 ans. La maladie se transmet selon un mode autosomique dominant, ce qui signifie qu’un parent atteint peut transmettre le gène. Les symptômes typiques sont des troubles moteurs, des changements psychiques et des troubles cognitifs. Un diagnostic précoce et des examens ciblés sont essentiels pour mieux comprendre l’évolution de la maladie et accompagner le patient.
Qu'est-ce que la chorée de Huntington ?
La chorée de Huntington (également appelée maladie de Huntington ou chorée majeure) est une maladie cérébrale héréditaire qui est très rare. Elle est causée par un gène défectueux. En Allemagne, environ 10 000 personnes sont atteintes de la maladie de Huntington. Elle est incurable et se déclare dans la plupart des cas entre 35 et 45 ans. L'évolution de la maladie varie d'un patient à l'autre.
Les symptômes typiques sont les suivants :
- Troubles neurologiques et psychiques
- Modifications des schémas moteurs
- Des changements de comportement
Aux stades avancés, les capacités intellectuelles diminuent également, car les cellules nerveuses du cerveau se détruisent lentement. Au stade terminal, les personnes atteintes souffrent de démence. En moyenne, la maladie entraîne le décès 15 à 20 ans après son apparition.
Les causes de la maladie
La maladie de Huntington est due à la destruction de cellules nerveuses dans certaines régions du cerveau. La maladie touche aussi bien les femmes que les hommes.
Le gène responsable de la maladie ne se trouve pas sur les chromosomes X et Y (qui déterminent le sexe), mais sur les autosomes. L'organisme possède deux exemplaires de ces chromosomes : l'un provient du père, l'autre de la mère. Si l'un des parents est porteur de la mutation génétique, l'enfant a 50 % de chances de développer la chorée de Huntington.
Dans de rares cas (2 à 5 % des personnes touchées), aucun cas de la maladie n'est connu dans la famille d'origine. Il peut s'agir dans ces cas de mutations de nouvelle apparition. Les modifications ne se trouvent pas ici dans le patrimoine génétique.
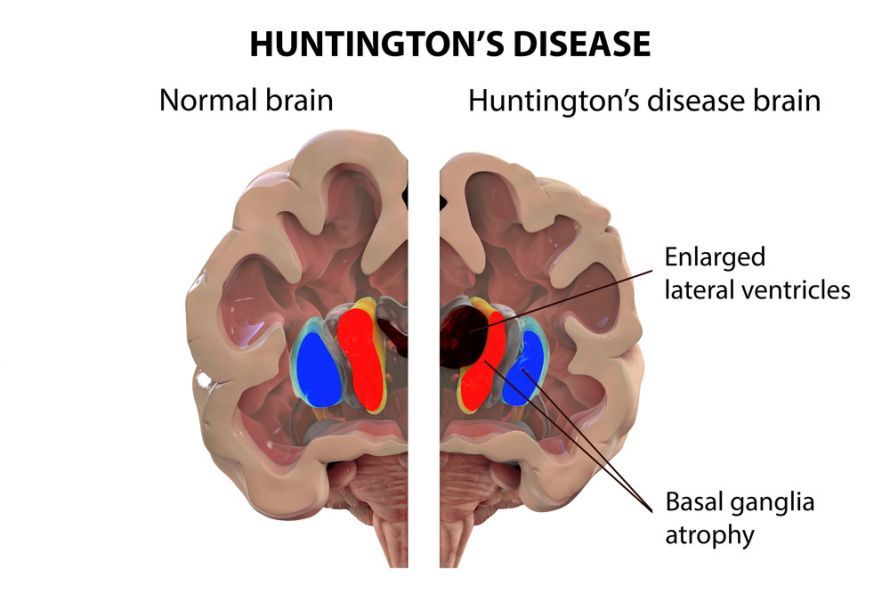 Dans le cerveau des personnes atteintes de la chorée de Huntington, certaines zones se détériorent progressivement @ Dr_Microbe /AdobeStock
Comment se manifeste la chorée de Huntington ?
Les altérations se manifestent comme suit :
- des troubles de l'humeur et de la motivation, se traduisant par un comportement impulsif et une désinhibition.
- Les patients sont irritables et agressifs. Certains développent une dépression ou une anxiété croissante. Une perte progressive des capacités mentales se fait sentir.
- Les troubles moteurs apparaissent généralement de manière soudaine, ils sont incontrôlables et exagérés. Au début, ils ressemblent à des gestes exagérés.
- La musculature de la langue et de la gorge est également touchée.
- Le langage est inintelligible et saccadé.
- Des difficultés à avaler apparaissent. L'alimentation devient difficile, les aliments peuvent pénétrer dans la trachée. Il existe un risque de pneumonie.
- Les stades avancés de la maladie se caractérisent par une raideur musculaire et une forte diminution de la motricité. La perte de contrôle musculaire se manifeste également au niveau du visage (grimaces soudaines).
- Les patients réagissent généralement par la dépression, la résignation ou le suicide face aux réactions de leur entourage.
- La capacité du cerveau à traiter les informations diminue, et il devient de plus en plus difficile d'interpréter les expressions faciales des autres. Les patients perdent progressivement leurs capacités cognitives, et certains développent des délires.
Au bout de 15 ans, une démence apparaît chez presque tous les malades. Dans la phase terminale, les personnes atteintes sont généralement alitées et dépendantes de soins.
Le diagnostic
Si des membres de la famille sont déjà atteints, la chorée de Huntington est une hypothèse plausible chez les patients présentant des symptômes. Cependant, pour confirmer ce diagnostic et déterminer l'étendue des lésions nerveuses, des examens psychiatriques et neurologiques sont nécessaires.
D'autres maladies peuvent également provoquer ces symptômes. La maladie de Huntington étant très rare, les médecins généralistes et les neurologues en libéral ont souvent peu ou pas d'expérience. Il est donc conseillé de consulter des spécialistes expérimentés dans l'un des centres Huntington existants. Un examen de génétique moléculaire permet de mettre en évidence le gène muté.
Un scanner (tomodensitométrie) ou une IRM (imagerie par résonance magnétique) permet de déterminer le degré d'atteinte des différentes régions du cerveau. Les méthodes d'ENG (diagnostic électrophysiologique) permettent de vérifier le bon fonctionnement des cellules nerveuses et du système nerveux. Les personnes en bonne santé qui présentent un risque accru en raison de leurs antécédents familiaux peuvent également se soumettre à un test génétique. Cela permet aux personnes concernées de déterminer avec certitude si elles développeront la chorée de Huntington à l'avenir.
Pourquoi le diagnostic prédictif est-il problématique ?
Savoir que l'on est porteur de cette mutation génétique est souvent problématique. La confirmation effective a souvent un impact négatif sur l'état psychique. C'est pourquoi les personnes présentant un risque génétique ne souhaitent généralement pas en avoir la preuve.
C'est pourquoi la réalisation d'un test génétique est soumise à des directives légales strictes.
Celles-ci prévoient notamment :
- Le patient doit bénéficier au préalable d'une information détaillée sur les conséquences psychologiques d'un résultat anormal
- Les mineurs ne peuvent pas se soumettre à de tels examens.
- Les examens ne peuvent pas être effectués à la demande de tiers (employeurs, compagnies d'assurance ou agences d'adoption)
Comment évolue la maladie de Huntington ?
Les premiers signes de la maladie apparaissent généralement entre 35 et 45 ans. Il est très rare que les symptômes se manifestent dès l'enfance. Un début précoce de la maladie entraîne souvent une évolution grave.
Les troubles psychiques apparaissent souvent plusieurs années avant les troubles moteurs. On observe généralement d'abord une hyperkinésie (mouvements involontaires), puis une diminution de l'activité motrice. Les troubles de la déglutition entraînent souvent une perte d'appétit et un affaiblissement général. Les personnes atteintes ont de plus en plus besoin de soins.
Le stress peut accélérer l'évolution de la maladie. En revanche, des conditions de vie équilibrées ont un effet favorable sur son évolution.
Le traitement de la chorée de Huntington
La maladie de Huntington est incurable et ne peut être traitée, car la dégénérescence des cellules cérébrales est inéluctable.
Différentes formes de traitement sont possibles pour traiter et soulager certains symptômes. Les médecins les adaptent individuellement aux besoins des patients, car l'évolution de la maladie varie :
- Traitement médicamenteux : il existe des médicaments qui soulagent et atténuent certains symptômes. On peut par exemple recourir à des neuroleptiques en cas de mouvements incontrôlés importants. Pour les états dépressifs, les médecins prescrivent des antidépresseurs.
- La kinésithérapie, l'ergothérapie, l'orthophonie et des régimes alimentaires spécifiques contribuent à préserver l'autonomie et la mobilité à long terme.
- La rééducation de la déglutition est également importante et peut être vitale.
- Centres Huntington : la chorée de Huntington étant une maladie rare, son traitement représente un défi pour la plupart des médecins. Les centres Huntington spécialisés disposent en revanche de l’expérience nécessaire. Vous y êtes entre de bonnes mains, que vous soyez patient ou proche.
Conclusion
La maladie de Huntington, également appelée « danse de Saint-Guy héréditaire » ou « danse de Saint-Guy », est une maladie complexe du cerveau qui a été décrite par le médecin George Huntington et qui porte son nom. La chorée de Huntington est une maladie d’origine génétique ; plus précisément, il s’agit d’une forme génétiquement modifiée dans laquelle un gène muté est à l’origine de la maladie. La chorée de Huntington se transmet selon un mode autosomique dominant, ce qui explique le risque élevé de développer cette maladie.
La chorée de Huntington est une forme rare mais grave de la maladie, dont les premiers symptômes apparaissent souvent de manière insidieuse. Les symptômes typiques se manifestent généralement à l'âge adulte, avec l'apparition de symptômes individuels tels que des mouvements involontaires, des changements psychiques et des troubles cognitifs. Les symptômes de la chorée de Huntington peuvent être très variés, et leur gravité s'accroît au fur et à mesure de l'évolution de la maladie. Celle-ci se manifeste souvent progressivement, et cette progression est caractéristique de cette maladie neurodégénérative.
Dans la pratique clinique quotidienne, la présence de ces symptômes laisse souvent suspecter une chorée de Huntington, ce qui conduit à la mise en place d'un diagnostic et d'un traitement ciblés. Le diagnostic repose généralement sur des tests génétiques, tandis que le traitement de la chorée de Huntington vise principalement à soulager les symptômes. Un traitement médicamenteux peut aider à contrôler la chorée majeure et la chorée mineure et à améliorer la qualité de vie. Cependant, la chorée de Huntington ne peut pas être guérie, mais seulement son évolution peut être influencée.
La chorée de Huntington progresse avec le temps, et de nombreuses personnes atteintes de cette maladie voient leurs activités quotidiennes de plus en plus limitées. Les patients atteints de la chorée de Huntington ont donc besoin d'un soutien à long terme, impliquant à la fois les personnes concernées et leurs proches. Cette maladie du cerveau affecte à la fois les fonctions motrices et cognitives, ce qui fait de la chorée de Huntington un fardeau considérable au fil des ans.
En résumé, la chorée de Huntington est une maladie chronique dont l'évolution est complexe. Bien qu'il n'existe pas de remède contre la chorée de Huntington, les approches thérapeutiques modernes peuvent contribuer à soulager les symptômes et à améliorer la qualité de vie. De nombreuses répétitions des séquences génétiques déclenchent la maladie et la font se manifester dans l'organisme. Malgré des recherches intensives, le défi reste de détecter cette maladie à un stade précoce et de la traiter de manière optimale, car les symptômes ne deviennent souvent évidents que tardivement.
FAQ
Qu'est-ce que la chorée de Huntington ?
La chorée de Huntington est une maladie génétique du cerveau qui entraîne la mort progressive des cellules nerveuses. Elle est également appelée maladie de Huntington.
Quels sont les symptômes de la chorée de Huntington ?
Les symptômes typiques sont des troubles moteurs, des mouvements involontaires, des changements psychiques et une démence. Les symptômes apparaissent généralement de manière insidieuse et s'aggravent au fur et à mesure que la maladie progresse.
Comment la chorée de Huntington se transmet-elle ?
La chorée de Huntington se transmet selon un mode autosomique dominant. Cela signifie qu'un parent atteint a 50 % de chances de transmettre le gène muté à son enfant.
Comment le diagnostic est-il posé ?
Le diagnostic repose sur un test génétique ainsi que sur des examens cliniques. En cas de suspicion de chorée de Huntington, des techniques d'imagerie telles que l'IRM sont également utilisées.
La chorée de Huntington est-elle guérissable ?
La chorée de Huntington est actuellement incurable. Le traitement est symptomatique et vise à soulager les symptômes et à ralentir la progression de la maladie.
Partager l’article