
Nörofibromatoz, sinir sistemi boyunca çoğunlukla iyi huylu tümörlerin oluşmasına neden olan nadir bir genetik hastalıktır. Özellikle sık görülen Tip 1 nörofibromatoz, Recklinghausen hastalığı olarak da bilinir ve NF1 genindeki bir mutasyon nedeniyle ortaya çıkar.
Klinik olarak hastalık çok çeşitli şekillerde kendini gösterir ve cildi, periferik sinirleri, merkezi sinir sistemini ve iskeleti etkileyebilir.
Gözle görülür cilt değişikliklerinin yanı sıra nörolojik semptomlar ve fonksiyonel kısıtlamalar da ortaya çıkabilir; bu da ömür boyu tıbbi takip gerektirir.
Tanım: Nörofibromatozlar
Nörofibromatozlar, ya
- çocuklara kalıtsal olarak aktarılır ya da
- çoğunlukla germ hücrelerinin gelişimi sırasında yeni bir mutasyon olarak ortaya çıkar.
Bu gruba, en sık görülen genetik hastalıklar arasında yer alan Tip 1 nörofibromatoz da dahildir. Yaklaşık her 3000 ila 4000 kişiden biri bu hastalıktan etkilenmektedir.
Ancak diğer tipler çok daha nadir görülür. Almanya’da yaklaşık 40.000 kişi bu hastalıklardan birinden etkilenmektedir.
Hastaların yaklaşık yüzde 50’sinde hastalık, germ hücre oluşumu sırasında meydana gelen bir genetik değişikliğe bağlıdır. Bu durumda, “germ hattı mutasyonu” veya “yeni mutasyon” olarak adlandırılan bir mutasyon hastalığa yol açar. Bu oran, diğer genetik hastalıklarla karşılaştırıldığında oldukça yüksektir.
Diğer yarısında ise genetik yatkınlık ebeveynlerden çocuklara aktarılmıştır.
Nörofibromatozun Sınıflandırılması
Nörofibromatozlar, çeşitli hastalıkları kapsar. Bu hastalıklar,
- mutasyonla değişime uğrayan gen veya kromozom açısından ve
- semptomlar açısından birbirinden ayrılırlar.
Klinik açıdan özellikle tip 1, 2 ve 3 önemlidir.
Tip 1 Nörofibromatoz (NF1)
Tip 1 nörofibromatoz, Recklinghausen hastalığı veya Von Recklinghausen hastalığı olarak da bilinir. Hastalık, 17. kromozomda bulunan NF1 genindeki değişikliklere dayanır.
Bu gen, hücrelerdeki düzenleme süreçlerini etkileyen nörofibromin adlı bir proteini kodlar. Hücre düzenlemesi artık düzgün çalışmadığında, örneğin tümörler oluşabilir.
1:3000 ila 1:4000 sıklıkla görülen NF1, en yaygın genetik hastalıklar arasında yer alır.
Klinik olarak, Tip 1 nörofibromatozun belirtileri arasında şunlar yer alır:
- deri lekeleri,
- nörofibromlar (belirli sinir ve bağ dokusu hücrelerinin oluşturduğu iyi huylu tümörler) ve
- İris içindeki nodüller.
Nörofibromatozlar, genomdaki hatalar sonucu ortaya çıkar © Giovanni Cancemi | AdobeStock
Tip 2 Nörofibromatoz (NF2)
Bu hastalık türü çok daha nadir görülür. Merkezi nörofibromatoz veya bilateral akustik nörinom olarak da adlandırılır.
Yaklaşık her 50.000 kişiden birinde NF2 görülür. Dolayısıyla NF1 hastaları ile NF2 hastaları arasındaki oran, kabaca 15'e 1'dir.
Tip 2'de, 22. kromozomda bulunan NF2 genindeki bir mutasyon, hastalığın ortaya çıkmasına neden olur. Schwannomin veya Merlin olarak adlandırılan gen ürününün tam rolü henüz tam olarak bilinmemektedir. Bu gen ürününün, büyüme faktörlerinin sinyal iletiminde ve hücre adezyonunda (hücre bağlanması) bir rol oynadığı düşünülmektedir.
Klinik olarak, Tip 2 nörofibromatoz, merkezi ve periferik sinir sistemindeki tümörlerle karakterizedir. Özellikle schwannomlar sık görülür. Bunlar, Schwann hücrelerinden oluşan sinir kılıfındaki iyi huylu tümörlerdir.
Tip 3 Nörofibromatoz (NF3) - Schwannomatoz
Schwannomatoz olarak da adlandırılan bu nörofibromatoz türü, aynı zamanda çok nadir görülen bir hastalıktır. Hastalığın sıklığı, çalışmalara göre yaklaşık 1:25.000 ile 1:70.000 arasında tahmin edilmektedir.
Schwannomatoz klinik olarak NF2’ye benzediğinden, uygulamada bazen ayırıcı tanı sorunları yaşanmaktadır. Bu nedenle schwannomatoz bazen doğru şekilde teşhis edilememektedir.
Schwannomatozlu hastaların yaklaşık yarısında, NF2 geni gibi 22. kromozomda bulunan SMARCB1 geninde mutasyonlar saptanmıştır. Ancak gen ürününün işlevi hakkında henüz çok az şey bilinmektedir.
Nörofibromatozun belirtileri
Tip 1 nörofibromatozun belirtileri
Tip 1'de ilk belirtiler bebeklik veya küçük çocukluk döneminde ortaya çıkar. Beş yaşına gelindiğinde, mutasyona uğramış geni taşıyan hemen hemen tüm kişilerde hastalık ortaya çıkmıştır. Ancak belirtilerin şiddeti kişiden kişiye büyük farklılıklar gösterebilir.
Örneğin, doğumda veya doğumdan kısa bir süre sonra pigment bozuklukları görülebilir. Bu lekeler açık kahverengi bir renk aldığından, sütlü kahve lekeleri veya café-au-lait lekeleri olarak da adlandırılır. Başlangıçta sadece birkaç milimetre büyüklüğündedirler, ancak yaş ilerledikçe büyüyebilirler. Ayrıca, çillere çok benzeyen cilt lekeleri (lentigines olarak adlandırılır) de ortaya çıkabilir. Özellikle koltuk altı veya kasık bölgeleri bundan etkilenebilir.
En az iki adet Lisch nodülü varsa, bu da tip 1 nörofibromatozun bir belirtisidir. Ancak bunlar görme yetisini etkilemez. Lisch nodülleri, gözün irisinde (gözün renkli tabakası) görülen kahverengimsi renkli küçük yumrulardır ve iris hamartomları olarak da adlandırılırlar.
Bu hastalıkta, belirli sinir ve bağ dokusu hücrelerinden kaynaklanan iyi huylu tümörler ortaya çıkabilir. Bunlar nörofibrom olarak bilinir ve derinin içinde veya altında, vücudun herhangi bir yerinde görülebilir.
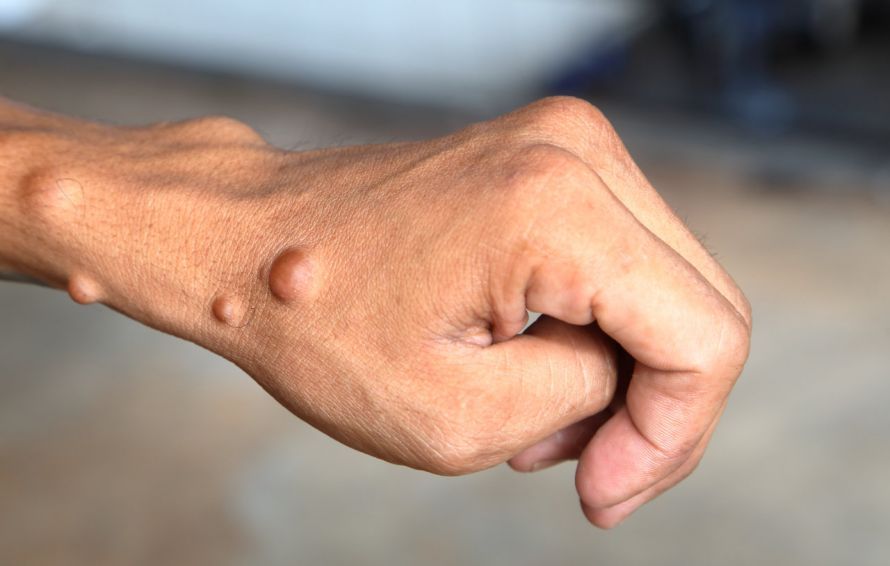
Çoğunlukla nodüler, bazen de ağsı bir şekilde büyüyen bu tümörler genellikle ergenlik döneminden itibaren ortaya çıkar. Zamanla çoğalır veya büyürler. Bunlar iyi huylu değişiklikler olmakla birlikte, bazı durumlarda kötü huylu tümörlere dönüşebilirler.
Görme sinirinde de tümörler oluşabilir. Bunlara optik glioom denir ve görme bozukluklarına da yol açabilirler.
Hastalığın bir başka belirtisi de kemiklerde görülen tipik değişikliklerdir. Bunlara, örneğin göz çukurunun arkasındaki kemiğin bozuk oluşumu (kama kemiği displazisi olarak adlandırılır) dahildir. Bu durum genellikle gözün dışarı çıkmasıyla, daha nadiren de aşağıya doğru kaymasıyla kendini gösterir.
Uzun boru kemiklerinde incelme de görülebilir. Örneğin, kaval kemiğinde bozukluk, yani alt bacağın aşırı eğriliği. Omurga bölgesinde ayrıca eğrilikler (skolyoz) ortaya çıkabilir.
Semptomlar arasında öğrenme, performans ve davranış bozuklukları ile kardiyovasküler hastalıklar da nispeten sık görülür. Vücut büyümesinin biraz daha yavaş, başın büyümesinin ise daha hızlı olması da gözlemlenebilir. Bazı durumlarda baş ağrısı veya kusma da eşlik edebilir.
Tip 2 Nörofibromatozda Belirtiler
Tip 2’nin belirtileri genellikle çok daha geç bir dönemde ortaya çıkar. Ayrıca belirtiler, Tip 1’inkilerden büyük ölçüde farklıdır. Örneğin, café-au-lait lekeleri ya hiç görülmez ya da çok daha az sayıda görülür.
Buna karşılık, sinir sisteminde, özellikle beyinde, kraniyal sinirlerde ve omurgada tümörler çok sık görülür. Hemen hemen tüm hastalarda, sağ ve sol işitme sinirlerinde tümörler olan akustik nörinomlar gelişir.
Tip 2’de tümörler nedeniyle tipik olarak aşağıdaki belirtiler görülür:
- öncelikle işitme sorunları, kulak çınlaması veya baş dönmesi,
- bazen de nörolojik bozukluklar (örneğin duyu bozuklukları, kol ve bacaklarda ağrı, felç) veya
- görme bozuklukları.
Bunun yanı sıra, iyi huylu cilt tümörleri ve gözlerdeki değişiklikler (örneğin, şaşılık veya göz merceğinde bulanıklık) ortaya çıkabilir.
Tip 3 Nörofibromatoz - Schwannomatoz Belirtileri
İlk belirtiler genellikle ikinci ve dördüncü yaş on yılları arasında ortaya çıkar. NF3'te en sık görülen belirti ağrılardır. Bu ağrılar, tümörlerin büyüklüğü, sayısı ve yerleşim yeri ile ilişkilidir.
Schwannomlar çoğunlukla periferik sinirlerde ve omurilik sinirlerinde bulunur; vakaların yalnızca yaklaşık yüzde beşinde menenjiyomlar (beyin zarından kaynaklanan tümör) gelişir. Ayrıca ara sıra doku çoğalmaları ve kas güçsüzlüğü de gözlemlenir, ancak cilt değişiklikleri veya cilt tümörleri görülmez.
Nörofibromatozun Teşhisi
Tip 1 Nörofibromatozun Teşhisi
NF1 tanısı genellikle tipik semptomlara dayanarak konulabilir.
İskelet değişiklikleri, röntgen muayenesi yardımıyla değerlendirilebilir. Baş ağrısı veya kusma ile birlikte başın hızlı büyümesi durumunda bilgisayarlı tomografi (BT) veya manyetik rezonans tomografi (MRG) yapılmalıdır. MRG, tümörlerin teşhisinde de kullanılır. Göz doktoru, hastaları en az yılda bir kez görme bozuklukları açısından muayene etmelidir.
Café-au-lait lekeleri genellikle NF1'i işaret eden ilk belirtidir. Diğer belirtiler genellikle daha geç ortaya çıktığı için, kesin tanı çoğu zaman ancak yıllar sonra konulabilir. Bu nedenle düzenli kontrol çok önemlidir.
Ancak aşağıdaki yedi belirtiden en az ikisi mevcut olduğunda tanı konulabilir:
- Altı veya daha fazla café-au-lait lekesi
- Koltuk altlarında ve/veya kasık bölgesinde çil benzeri pigmentasyon
- İki veya daha fazla nörofibrom
- İki veya daha fazla Lisch nodülü
- İskelet değişikliği
- Optik glioom
- Bu kriterlere göre NF1 tanısı konmuş birinci derece bir akraba (ebeveyn veya kardeş)
Tip 2 nörofibromatoz tanısı
NF2 tanısı, aşağıdakilerle konulabilir
- fiziksel,
- odyolojik (işitme testleri, akustik uyarılmış potansiyellerin kaydı, yani belirli beyin dalgaları),
- nörolojik (örneğin sinir iletim hızının ölçülmesi) ve
- görüntüleme yöntemleri (MRG, BT)
yoluyla konulabilir. Ayrıca her yıl bir göz muayenesi de yapılmalıdır.
Bu süreçte aşağıdaki kriterler esas alınabilir:
- Bir veya her iki işitme sinirinde tümör (schwannom)
- Nörofibromlar, gliomlar, meningeomlar gibi diğer (beyin) tümörleri
- Nörolojik ve diğer komplikasyonlar; örneğin her iki taraflı işitme kaybı, yüz sinir felci (fasiyal parezi), deri altı tümörler, göz merceği bulanıklığı (katarakt)
Tip 3 Nörofibromatoz - Schwannomatoz tanısı
Diğer iki tipte olduğu gibi, fiziksel, odyolojik, nörolojik, oftalmolojik ve görüntüleme tetkikleri kullanılır. Klinik bulgulara dayalı olarak, özellikle NF2'den ayırt edilmesi zordur. Tanıda aşağıdaki kriterler dikkate alınır:
- Deride yer almayan en az iki schwannom.
- Akustik nörinom bulunmamalıdır.
- Birinci derece akrabalar schwannomatoz hastasıdır.
Tüm nörofibromatoz tiplerinde, hastaların düzenli olarak doktora başvurması gerekir. Ancak bu şekilde, hastalığın kötüleşmesi ve bazal hücreli tümörlerin ortaya çıkması zamanında tespit edilebilir.
Bazı durumlarda genetik test yaptırılması da tavsiye edilebilir.
Nörofibromatozun Tedavisi
Nörofibromatozun tedavisi yoktur. Dolayısıyla tedavinin amacı, yalnızca semptomları hafifletmek ve hastalığın kötüleşmesini önlemektir.
Örneğin, nörofibromlar cerrahi olarak çıkarılabilir. Bu, özellikle ağrıya neden oldukları veya kötü huylu bir dönüşüm geçirdikleri durumlarda uygun bir yöntemdir.
Beyindeki tümörler genellikle cerrahi olarak çıkarılmaz. Bu nedenle, etkilenen bölgeye radyoterapi uygulanıp uygulanmayacağına doktor, hastayla görüşerek karar verir.
Optik glioomda, muayene bulgularına bağlı olarak
- cerrahi müdahale,
- radyoterapi veya
- kemoterapi
gerekebilir. Ancak görme sinirindeki birçok tümör herhangi bir şikayete yol açmadığından, tedaviye gerek kalmaz.
Kilici kemik displazisi genellikle tedaviye ihtiyaç duymaz. Ancak bu şekil bozukluğu, kozmetik ameliyatlarla düzeltilebilir.
Skolyoz, hafif vakalarda korse ile, ağır vakalarda ise cerrahi olarak tedavi edilebilir.
Fiziksel ve psikolojik gelişim geriliklerinde özel egzersizler uygulanabilir.
Tedaviye gerek olmayan durumlar
- Café-au-lait lekeleri,
- Lisch nodülleri ve
- çil benzeri pigmentasyon.
Nörofibromatoz tip 2'de beyin ve sinirlerdeki tümörlerin tedavisi çoğunlukla cerrahi olarak, daha nadiren radyoterapi ile gerçekleştirilir. Ancak, sinirlere yapılan bir müdahale her zaman artmış bir riskle ilişkili olduğundan, ameliyat tıbbi olarak makul olduğu sürece ertelenir. Her zaman faydalar ve riskler birbiriyle karşılaştırılarak değerlendirilmelidir.
Nörofibromatoz Tip 3'te görülen sinir ağrıları,
- Gabapentin ve Pregabalin gibi ilaçlarla,
- kısmen de antidepresanlarla
ile tedavi edilir. Lamotrigin veya valproik asit gibi ruh halini dengeleyen maddeler de etkili olduğu kanıtlanmıştır.
Sinirlere baskı yapan tümörlerin cerrahi olarak çıkarılması da denenebilir. Ancak riskin yüksek olması nedeniyle cerrahın bu alanda geniş deneyime sahip olması gerekir.
Nörofibromatozda Prognoz
Tip 1 nörofibromatozlu hastalar,
- hastalığın seyri öngörülemez ve
- hastalığın ciddiyet derecesi büyük ölçüde değişkenlik gösterir ve
- kötü huylu tümörler için artmış bir risk bulunmaktadır.
Yüz veya bacaklarda değişiklikler gibi ciddi komplikasyonların gelişimi, şimdiye kadar sadece yaşamın ilk yıllarında gözlemlenmiştir. Bunlar genel olarak çok nadir görülür. Ayrıca, hastaların tüm bu komplikasyonları geliştirmesi son derece olası değildir.
Genel olarak, nörofibromatozlu birçok hasta büyük ölçüde normal bir yaşam sürebilir. Ancak, hastaların belirli bir kısmında yaşam beklentisi düşüktür.
Ancak bu durum, öncelikle hastalığın seyrine ve tek tek semptomların tedavisinin başarısına bağlıdır.
Nörofibromatoz ile ilgili SSS
Nörofibromatoz nedir?
Nörofibromatoz, sinir sisteminde iyi huylu ve daha nadiren kötü huylu tümörlerin oluştuğu nadir bir genetik hastalıktır. Nörofibromatozlar grubuna aittir ve cildi, sinirleri ve diğer organ sistemlerini etkiler.
Tip 1 nörofibromatoz ile Tip 2 nörofibromatoz arasındaki fark nedir?
Tip 1 nörofibromatoz, nörofibromlar, café-au-lait lekeleri ve Lisch nodülleriyle karakterize edilirken, Tip 2 nörofibromatozda ise özellikle sinir sisteminde schwannomlar görülür. NF1, NF2’ye göre çok daha yaygındır.
NF1'de hangi belirtiler görülür?
Tip 1 nörofibromatozun tipik belirtileri arasında café-au-lait lekeleri, kutanöz ve pleksiform nörofibromlar, nörolojik şikayetler ve skolyoz gibi iskelet değişiklikleri bulunur. Klinik tablonun şiddeti kişiden kişiye büyük farklılıklar gösterir.
Nörofibromatoz kalıtsal mıdır?
Evet, hastalık otozomal dominant kalıtım yoluyla geçer. Ancak NF1 hastalarının yaklaşık yarısı, ailede öncül bir öykü olmaksızın yeni bir mutasyon sonucu hastalığa yakalanır.
Nörofibromatoz nasıl teşhis edilir?
Tanı, tanımlanmış kriterlere dayalı olarak klinik olarak konur ve genetik testlerle desteklenir. Görüntüleme yöntemleri ve nörolojik kontroller, nörofibromatozlu hastaların seyrinin izlenmesi açısından önemlidir.
Yazıyı paylaş